

9.2 Modélisation de la phase liquide
241
E
r (ρ 1 , ρ 2 ) :=
I R 3
ρ 1 V
r
2 =
I R 3
ρ 2 V
r
1 =
I R 3
I R 3
ρ 1 (x) G
r (x, y) ρ 2 (y) dx dy
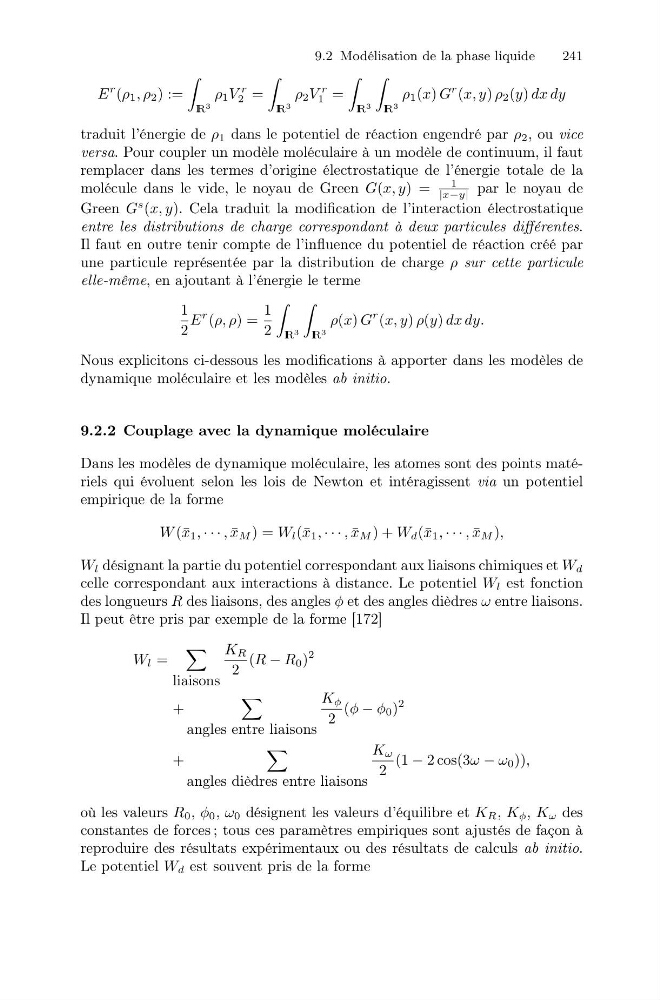
traduit l’énergie de ρ 1 dans le potentiel de réaction engendré par ρ 2 , ou vice
versa. Pour coupler un modèle moléculaire à un modèle de continuum, il faut
remplacer dans les termes d’origine électrostatique de l’énergie totale de la
molécule dans le vide, le noyau de Green G(x, y) =
1
|x−y| par le noyau de
Green G
s (x, y). Cela traduit la modification de l’interaction électrostatique
entre les distributions de charge correspondant à deux particules différentes.
Il faut en outre tenir compte de l’influence du potentiel de réaction créé par
une particule représentée par la distribution de charge ρ sur cette particule
elle-même, en ajoutant à l’énergie le terme
1
2
E
r (ρ, ρ) =
1
2
I R 3
I R 3
ρ(x) G
r (x, y) ρ(y) dx dy.
Nous explicitons ci-dessous les modifications à apporter dans les modèles de
dynamique moléculaire et les modèles ab initio.
9.2.2 Couplage avec la dynamique moléculaire
Dans les modèles de dynamique moléculaire, les atomes sont des points matériels qui évoluent selon les lois de Newton et intéragissent via un potentiel
empirique de la forme
W (¯ x 1 , · · · , ¯
x M ) = W l (¯ x 1 , · · · , ¯
x M ) + W d (¯ x 1 , · · · , ¯
x M ),
W l désignant la partie du potentiel correspondant aux liaisons chimiques et W d
celle correspondant aux interactions à distance. Le potentiel W l est fonction
des longueurs R des liaisons, des angles φ et des angles dièdres ω entre liaisons.
Il peut être pris par exemple de la forme [172]
W l =
liaisons
K R
2
(R − R 0 )
2
+
angles entre liaisons
K φ
2
(φ − φ 0 )
2
+
angles dièdres entre liaisons
K ω
2
(1 − 2 cos(3ω − ω 0 )),
où les valeurs R 0 , φ 0 , ω 0 désignent les valeurs d’équilibre et K R , K φ , K ω des
constantes de forces ; tous ces paramètres empiriques sont ajustés de façon à
reproduire des résultats expérimentaux ou des résultats de calculs ab initio.
Le potentiel W d est souvent pris de la forme