

1.4 Modèle de Hartree-Fock
9
Cette fonctionnelle s’écrit sous forme plus compacte en utilisant la matrice
densité d’ordre 1, notée τ Φ , et la densité électronique, notée ρ Φ :
E
HF (Φ) =
N
i=1
1
2
I R 3
|∇φ i |
2 +
I R 3
ρ Φ V
(1.12)
+
1
2
I R 3
I R 3
ρ Φ (x) ρ Φ (x
)
|x − x |
dx dx
−
1
2
I R 3
I R 3
|τ Φ (x, x
)|
2
|x − x |
dx dx
.
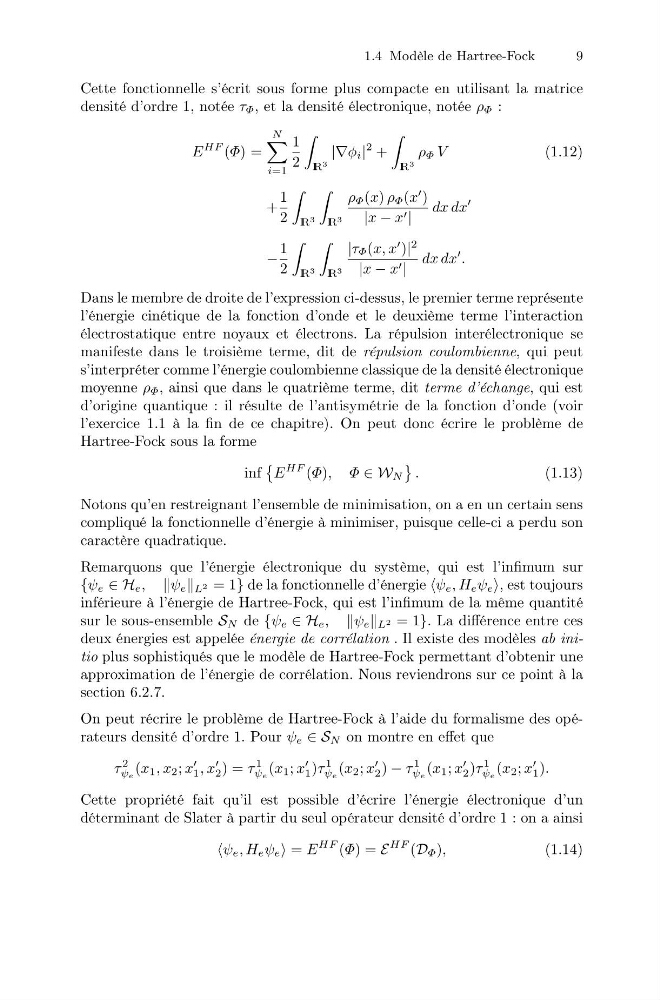
Dans le membre de droite de l’expression ci-dessus, le premier terme représente
l’énergie cinétique de la fonction d’onde et le deuxième terme l’interaction
électrostatique entre noyaux et électrons. La répulsion interélectronique se
manifeste dans le troisième terme, dit de répulsion coulombienne, qui peut
s’interpréter comme l’énergie coulombienne classique de la densité électronique
moyenne ρ Φ , ainsi que dans le quatrième terme, dit terme d’échange, qui est
d’origine quantique : il résulte de l’antisymétrie de la fonction d’onde (voir
l’exercice 1.1 à la fin de ce chapitre). On peut donc écrire le problème de
Hartree-Fock sous la forme
inf
E
HF (Φ), Φ ∈ W N
.
(1.13)
Notons qu’en restreignant l’ensemble de minimisation, on a en un certain sens
compliqué la fonctionnelle d’énergie à minimiser, puisque celle-ci a perdu son
caractère quadratique.
Remarquons que l’énergie électronique du système, qui est l’infimum sur
{ψ e ∈ H e , ψ e L 2 = 1} de la fonctionnelle d’énergie ψ e , H e ψ e , est toujours
inférieure à l’énergie de Hartree-Fock, qui est l’infimum de la même quantité
sur le sous-ensemble S N de {ψ e ∈ H e , ψ e L 2 = 1}. La différence entre ces
deux énergies est appelée énergie de corrélation . Il existe des modèles ab initio plus sophistiqués que le modèle de Hartree-Fock permettant d’obtenir une
approximation de l’énergie de corrélation. Nous reviendrons sur ce point à la
section 6.2.7.
On peut récrire le problème de Hartree-Fock à l’aide du formalisme des opérateurs densité d’ordre 1. Pour ψ e ∈ S N on montre en effet que
τ
2
ψe (x 1 , x 2 ; x
1 , x
2 ) = τ
1
ψe (x 1 ; x
1 )τ
1
ψe (x 2 ; x
2 ) − τ
1
ψe (x 1 ; x
2 )τ
1
ψe (x 2 ; x
1 ).
Cette propriété fait qu’il est possible d’écrire l’énergie électronique d’un
déterminant de Slater à partir du seul opérateur densité d’ordre 1 : on a ainsi
e , H e ψ e = E
HF (Φ) = E
HF (D Φ ),
(1.14)