

6.2 Résolution numérique du problème électronique
147
ξ(x) =
d
k=1
c k x
n 1,k
1
x
n 2,k
2
x
n 3,k
3
e
−α k |x|
2
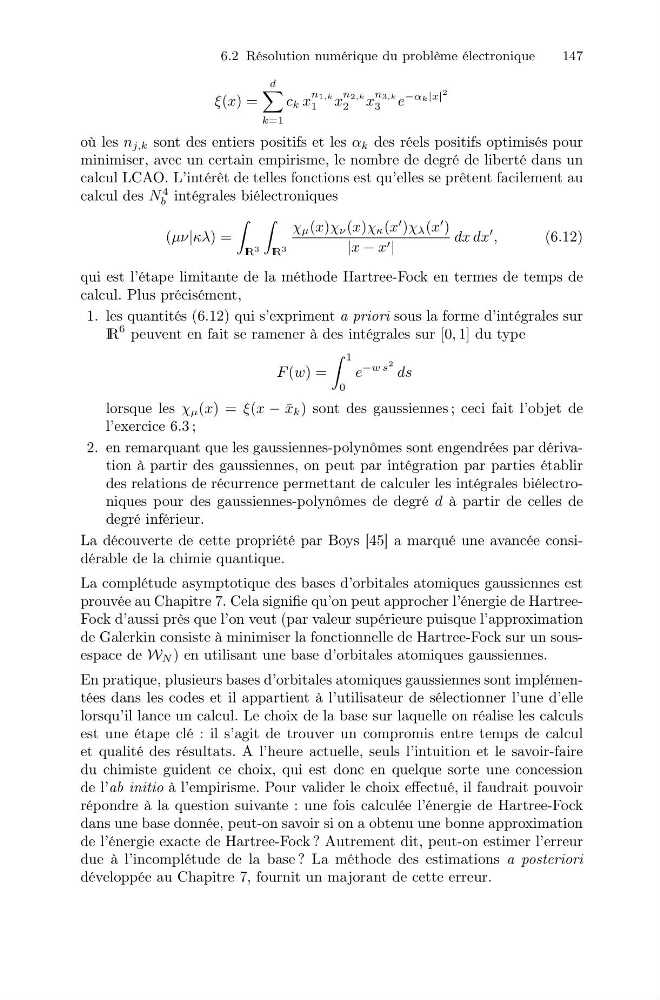
où les n j,k sont des entiers positifs et les α k des réels positifs optimisés pour
minimiser, avec un certain empirisme, le nombre de degré de liberté dans un
calcul LCAO. L’intérêt de telles fonctions est qu’elles se prêtent facilement au
calcul des N
4
b intégrales biélectroniques
(µν|κλ) =
I R 3
I R 3
χ µ (x)χ ν (x)χ κ (x
)χ λ (x
)
|x − x |
dx dx
,
(6.12)
qui est l’étape limitante de la méthode Hartree-Fock en termes de temps de
calcul. Plus précisément,
1. les quantités (6.12) qui s’expriment a priori sous la forme d’intégrales sur
IR
6 peuvent en fait se ramener à des intégrales sur [0, 1] du type
F (w) =
1
0
e
−w s
2 ds
lorsque les χ µ (x) = ξ(x − ¯
x k ) sont des gaussiennes ; ceci fait l’objet de
l’exercice 6.3 ;
2. en remarquant que les gaussiennes-polynômes sont engendrées par dérivation à partir des gaussiennes, on peut par intégration par parties établir
des relations de récurrence permettant de calculer les intégrales biélectroniques pour des gaussiennes-polynômes de degré d à partir de celles de
degré inférieur.
La découverte de cette propriété par Boys [45] a marqué une avancée considérable de la chimie quantique.
La complétude asymptotique des bases d’orbitales atomiques gaussiennes est
prouvée au Chapitre 7. Cela signifie qu’on peut approcher l’énergie de HartreeFock d’aussi près que l’on veut (par valeur supérieure puisque l’approximation
de Galerkin consiste à minimiser la fonctionnelle de Hartree-Fock sur un sousespace de W N ) en utilisant une base d’orbitales atomiques gaussiennes.
En pratique, plusieurs bases d’orbitales atomiques gaussiennes sont implémentées dans les codes et il appartient à l’utilisateur de sélectionner l’une d’elle
lorsqu’il lance un calcul. Le choix de la base sur laquelle on réalise les calculs
est une étape clé : il s’agit de trouver un compromis entre temps de calcul
et qualité des résultats. A l’heure actuelle, seuls l’intuition et le savoir-faire
du chimiste guident ce choix, qui est donc en quelque sorte une concession
de l’ab initio à l’empirisme. Pour valider le choix effectué, il faudrait pouvoir
répondre à la question suivante : une fois calculée l’énergie de Hartree-Fock
dans une base donnée, peut-on savoir si on a obtenu une bonne approximation
de l’énergie exacte de Hartree-Fock ? Autrement dit, peut-on estimer l’erreur
due à l’incomplétude de la base ? La méthode des estimations a posteriori
développée au Chapitre 7, fournit un majorant de cette erreur.