

146
6 Simulation numérique des modèles
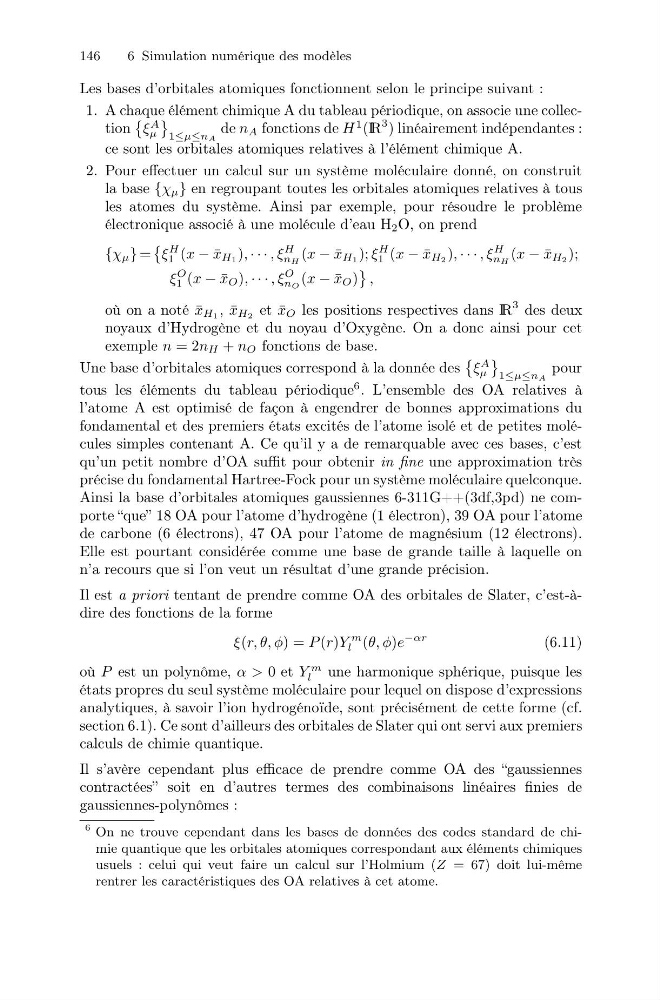
Les bases d’orbitales atomiques fonctionnent selon le principe suivant :
1. A chaque élément chimique A du tableau périodique, on associe une collection
ξ
A
µ
1≤µ≤nA
de n A fonctions de H
1 (IR
3 ) linéairement indépendantes :
ce sont les orbitales atomiques relatives à l’élément chimique A.
2. Pour effectuer un calcul sur un système moléculaire donné, on construit
la base {χ µ } en regroupant toutes les orbitales atomiques relatives à tous
les atomes du système. Ainsi par exemple, pour résoudre le problème
électronique associé à une molécule d’eau H 2 O, on prend
{χ µ } =
ξ
H
1 (x − ¯
x H1 ), · · · , ξ
H
nH (x − ¯
x H1 ); ξ
H
1 (x − ¯
x H2 ), · · · , ξ
H
nH (x − ¯
x H2 );
ξ
O
1 (x − ¯
x O ), · · · , ξ
O
nO (x − ¯
x O )
,
où on a noté ¯
x H1 , ¯
x H2 et ¯
x O les positions respectives dans IR
3 des deux
noyaux d’Hydrogène et du noyau d’Oxygène. On a donc ainsi pour cet
exemple n = 2n H + n O fonctions de base.
Une base d’orbitales atomiques correspond à la donnée des
ξ
A
µ
1≤µ≤nA
pour
tous les éléments du tableau périodique
6 . L’ensemble des OA relatives à
l’atome A est optimisé de façon à engendrer de bonnes approximations du
fondamental et des premiers états excités de l’atome isolé et de petites molécules simples contenant A. Ce qu’il y a de remarquable avec ces bases, c’est
qu’un petit nombre d’OA suffit pour obtenir in fine une approximation très
précise du fondamental Hartree-Fock pour un système moléculaire quelconque.
Ainsi la base d’orbitales atomiques gaussiennes 6-311G++(3df,3pd) ne comporte “que” 18 OA pour l’atome d’hydrogène (1 électron), 39 OA pour l’atome
de carbone (6 électrons), 47 OA pour l’atome de magnésium (12 électrons).
Elle est pourtant considérée comme une base de grande taille à laquelle on
n’a recours que si l’on veut un résultat d’une grande précision.
Il est a priori tentant de prendre comme OA des orbitales de Slater, c’est-àdire des fonctions de la forme
ξ(r, θ, φ) = P (r)Y
m
l (θ, φ)e
−αr
(6.11)
où P est un polynôme, α > 0 et Y
m
l
une harmonique sphérique, puisque les
états propres du seul système moléculaire pour lequel on dispose d’expressions
analytiques, à savoir l’ion hydrogénoïde, sont précisément de cette forme (cf.
section 6.1). Ce sont d’ailleurs des orbitales de Slater qui ont servi aux premiers
calculs de chimie quantique.
Il s’avère cependant plus efficace de prendre comme OA des “gaussiennes
contractées” soit en d’autres termes des combinaisons linéaires finies de
gaussiennes-polynômes :
6 On ne trouve cependant dans les bases de données des codes standard de chimie quantique que les orbitales atomiques correspondant aux éléments chimiques
usuels : celui qui veut faire un calcul sur l’Holmium (Z = 67) doit lui-même
rentrer les caractéristiques des OA relatives à cet atome.