

96
3 Simulation mol´ eculaire
m k
d
2 ¯
x k
dt 2 (t)=−∇ ¯
x k W (¯ x 1 (t), ···, ¯
x M (t)).
(3.15)
L’approximation adiabatique est valable dans beaucoup de situations et en
particulier quand on cherche `
a calculer des propri´ et´ es physiques comme par
exemple les diagrammes de phase qui indique l’´ etat physique (liquide, solide,
gazeux) d’un compos´ e en fonction des conditions externes (temp´ erature,...),
ainsi que pour la simulation de la plupart des r´ eactions chimiques. En revanche, il existe des situations importantes (comme des collisions) o` u plusieurs
´ etats ´ electroniques du syst` eme jouent simultan´ ement un rˆ ole d´ eterminant et
o` u l’approximation adiabatique est mise en d´ efaut.
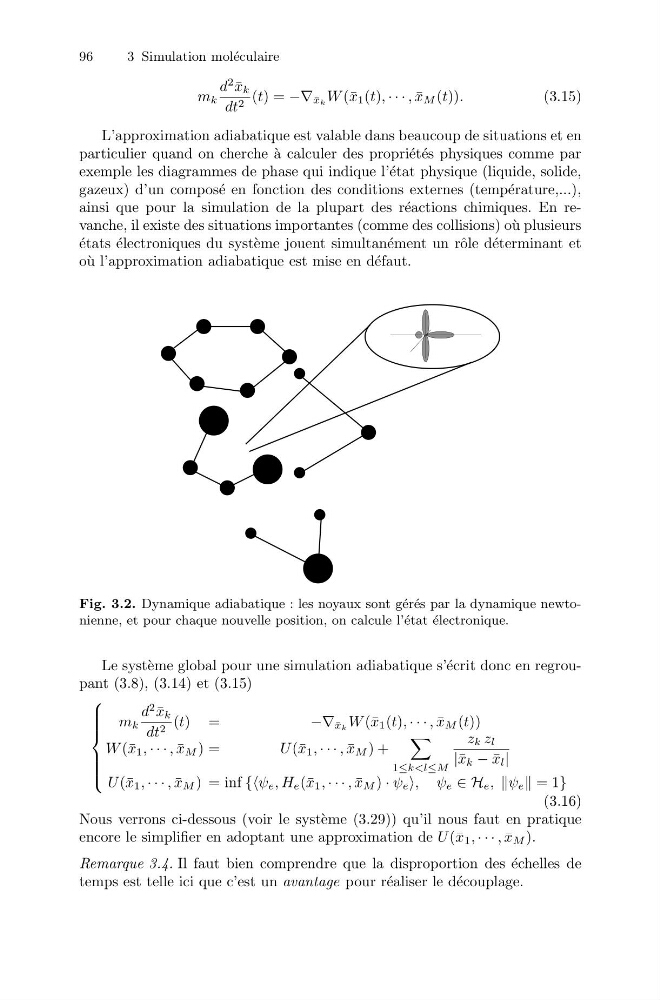
Fig. 3.2. Dynamique adiabatique : les noyaux sont g´ er´ es par la dynamique newtonienne, et pour chaque nouvelle position, on calcule l’´ etat ´ electronique.
Le syst` eme global pour une simulation adiabatique s’´ ecrit donc en regroupant (3.8), (3.14) et (3.15)
⎧
⎪ ⎪ ⎪ ⎪ ⎨
⎪ ⎪ ⎪ ⎪ ⎩
m k
d
2 ¯
x k
dt 2 (t)=
−∇ ¯
x k W (¯ x 1 (t), ···, ¯
x M (t))
W (¯ x 1 , ···, ¯
x M )=
U (¯ x 1 , ···, ¯
x M )+
1≤k
|¯ x k − ¯
x l |
U (¯ x 1 , ···, ¯
x M )=i n f{{ψ e ,H e (¯ x 1 , ···, ¯
x M ) · ψ e ,ψ e ∈H e , ψ e =1}
(3.16)
Nous verrons ci-dessous (voir le syst` eme (3.29)) qu’il nous faut en pratique
encore le simplifier en adoptant une approximation de U (¯ x 1 , ···, ¯
x M ).
Remarque 3.4. Il faut bien comprendre que la disproportion des ´ echelles de
temps est telle ici que c’est un avantage pour r´ ealiser le d´ ecouplage.