

soit :
^ p t ^ f in a le
^initiale]
■O
O
C
13
Q
yo tH
O
fN J
x: -ë
cr> 2
■ r- Q .
>Q .
O
U
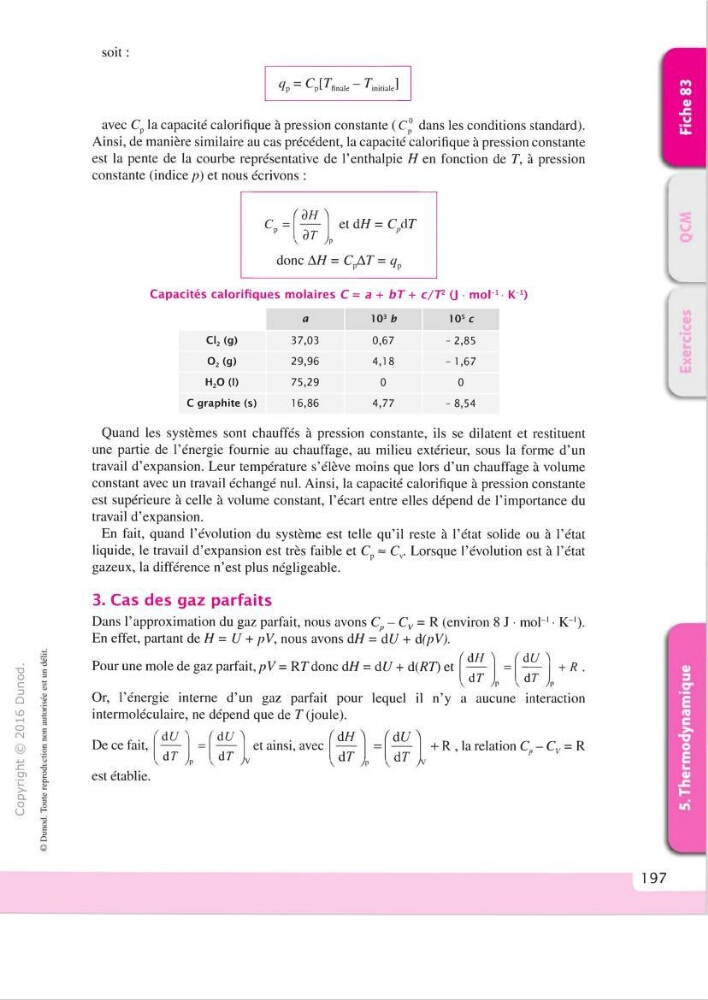
avec Cp la capacité calorifique à pression constante ( C® dans les conditions standard).
Ainsi, de manière similaire au cas précédent, la capacité calorifique à pression constante
est la pente de la courbe représentative de l’enthalpie H en fonction de T, à pression
constante (indice p) et nous écrivons :
C p -
fdH']
dT
et dH = CdT
h
donc A // = C A r = q
Capacités calorifiques molaires C = a + bT + c/V (J mol^ K'^)
a
10^ b
10' c
cb (g)
37,03
0,67
- 2,85
O2 (g)
29,96
4,18
- 1,67
H2O (1)
75,29
0
0
c graphite (s)
16,86
4,77
- 8,54
Quand les systèmes sont chauffés à pression constante, ils se dilatent et restituent
une partie de l’énergie fournie au chauffage, au milieu extérieur, sous la forme d’un
travail d ’expansion. Leur température s’élève moins que lors d’un chauffage à volume
constant avec un travail échangé nul. Ainsi, la capacité calorifique à pression constante
est supérieure à celle à volume constant, l’écart entre elles dépend de l’importance du
travail d’expansion.
En fait, quand l’évolution du système est telle qu’il reste à l’état solide ou à l’état
liquide, le travail d ’expansion est très faible et Cp ~ C,,. Lorsque l’évolution est à l’état
gazeux, la différence n’est plus négligeable.
3. Cas des gaz parfaits
Dans l’approximation du gaz parfait, nous avons C^ - Cy = R (environ 8 J • moL' • K"').
En effet, partant de H = U + pV, nous avons dH = dU + d(pV).
( dH \
f d t/ ^
Pour une mole de gaz parfait, pV - RT donc dH = dU + d{RT) et ---- = ---- + R
dT yp
dT yp
Or, l’énergie interne d ’un gaz parfait pour lequel il n’y a aucune interaction
intermoléculaire, ne dépend que de T (joule).
De ce fait,
est établie.
dT yp
^ d U \
dT
et ainsi, avec
(AH\
A
dT
(dU\
yp
dT
+ R , la relation C„ - Cw = R
A
197