

Chapitre 11 • Prédiction de structures 3D
166
Cette représentation sous forme d’alphabet structural permet d’utiliser les outils de
comparaison des séquences pour comparer ou classer les structures 3D. En écrivant
des mots structuraux de 5 fragments consécutifs, il est même possible de calculer les
transitions entre les fragments que l’on peut représenter sur un graphe de chemins en
vue de comparer les repliements selon une grammaire structurale. En principe, ces
méthodes sont utilisables pour prédire la structure 3D. Malheureusement la précision
est encore insuffisante et une dérive importante est prévisible sur les grosses structures
protéiques.
11.8.4 Les méthodes de novo
S’il est illusoire de vouloir prétendre prédire la structure 3D de protéines de taille
importante, les méthodes récentes ont fait d’énormes progrès ces dernières années
surtout sur les petites protéines (< 100 acides aminés). Pour mener à bien la prédiction, un programme appelé Rosetta a été développé qui utilise des fonctions potentielles pour le calcul des énergies d’interactions au sein des macromolécules.
Ensuite, la méthode échantillonne l’espace pour trouver la structure de plus basse
énergie. La méthode a permis d’obtenir de vrais succès montrant que les repliements
étaient bien modélisés par les potentiels statistiques utilisés. Aujourd’hui, la prédiction de peptides ou de très petites protéines commence à être accessible. Cependant,
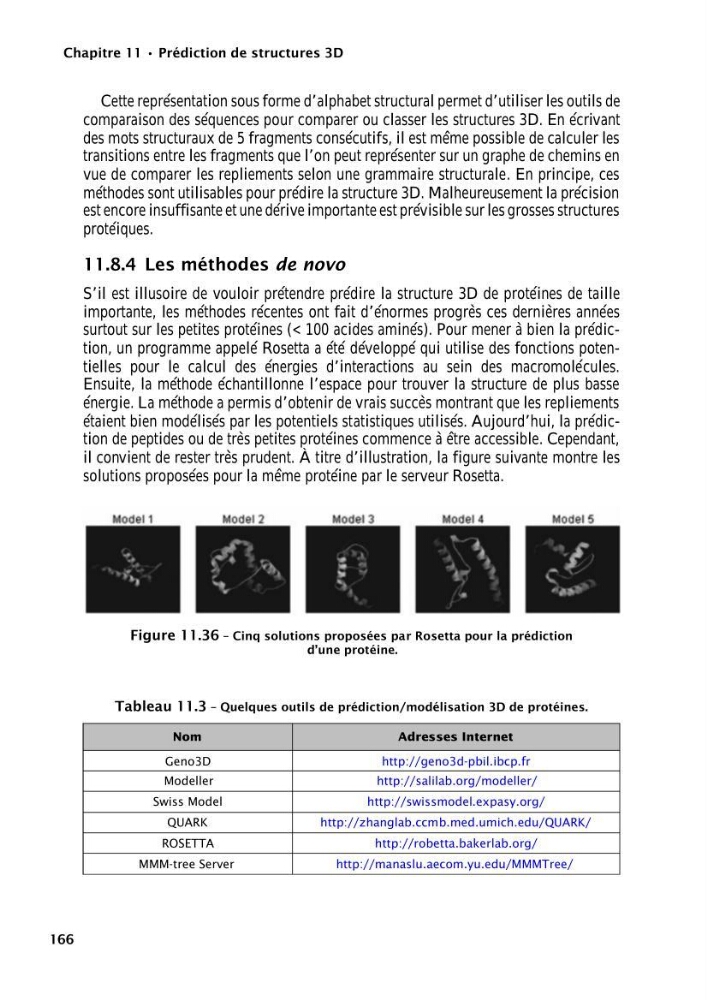
il convient de rester très prudent. À titre d’illustration, la figure suivante montre les
solutions proposées pour la même protéine par le serveur Rosetta.
Tableau 11.3 – Quelques outils de prédiction/modélisation 3D de protéines.
Nom
Adresses Internet
Geno3D
http://geno3d-pbil.ibcp.fr
Modeller
http://salilab.org/modeller/
Swiss Model
http://swissmodel.expasy.org/
QUARK
http://zhanglab.ccmb.med.umich.edu/QUARK/
ROSETTA
http://robetta.bakerlab.org/
MMM-tree Server
http://manaslu.aecom.yu.edu/MMMTree/
Figure 11.36 – Cinq solutions proposées par Rosetta pour la prédiction
d’une protéine.