

Chapitre 11 • Prédiction de structures 3D
164
structure 3D des protéines. Ainsi, en décomposant les structures 3D en fragments, la
description par alphabet structural s’affranchit du passage réducteur des structures
secondaires. Plutôt que de considérer les structures dans leur globalité ou bien au
niveau des structures secondaires, les alphabets structuraux ont comme objectif
d’identifier les fragments structuraux essentiels qui constituent les protéines. Un
alphabet structural est une série (ou une bibliothèque) de petits prototypes qui approximent chaque partie des structures protéiques. Ils sont composés d’un nombre limité
d’éléments structuraux récurrents des structures protéiques. Ils sont symbolisés par
des lettres. Les associations entre ces « lettres » structurales sont gouvernées par des
règles logiques et forment des mots (de structures protéiques). Un alphabet structural
n’a pas d’a priori vis-à-vis des structures secondaires et ne doit pas être considéré
comme une catégorisation des boucles. Les premières questions qui se posent sont
combien de fragments sont nécessaires et quelle longueur pour les fragments ? En
effet, si le nombre de fragments est grand, l’approximation de la structure 3D locale
sera bonne mais le pouvoir prédictif faible et si le nombre de fragments est trop faible
le pouvoir prédictif sera plutôt bon mais l’approximation de la structure 3D locale sera
faible. Le nombre de fragments retenus est souvent compris entre 15 et 25 et la longueur
est en générale comprise entre 5 et 10. Dans l’alphabet généré, tous les fragments ne
sont pas équiprobables. En effet, les fragments correspondant à l’hélice et au brin sont
plus fréquents que la moyenne.
Prenons une longueur de 5. Le principe repose sur la mesure des huit angles et
de cinq acides aminés consécutifs (voir ci-après).
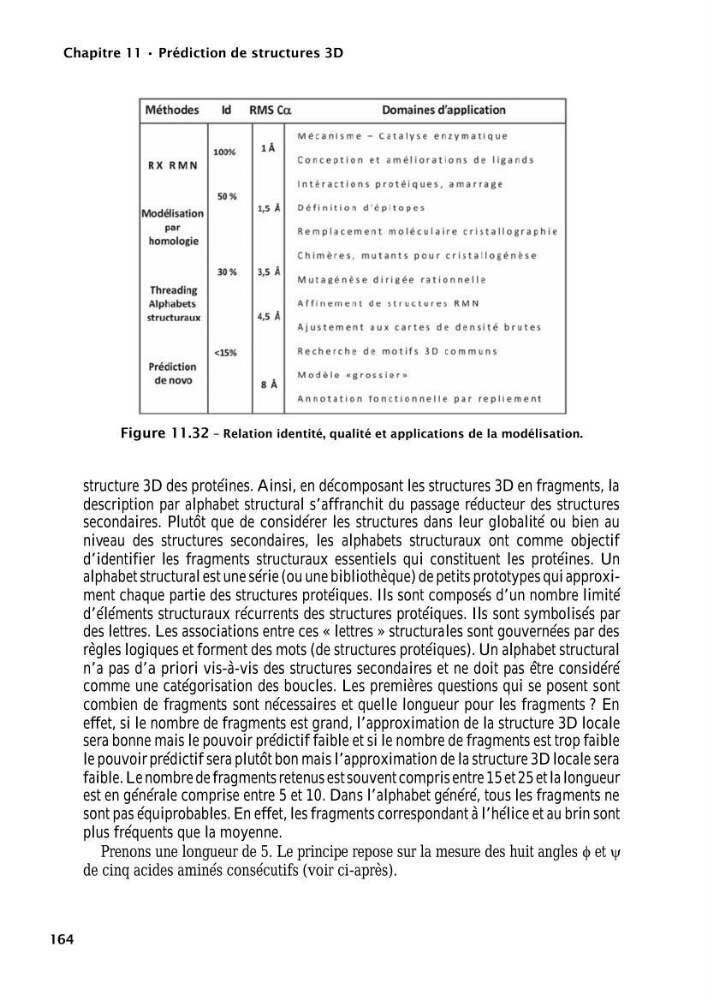
Figure 11.32 – Relation identité, qualité et applications de la modélisation.