

© Dunod – Toute reproduction non autorisée est un délit.
89
7.3 • Maximum de vraisemblance
7.3 MAXIMUM
VRAISEMBLANCE
DE
L’approche par maximum de vraisemblance est l’une des méthodes de reconstruction phylogénétique les plus fréquemment employées aujourd’hui. Elle consiste à
probabiliser entièrement le processus évolutif (c’est-à-dire, à définir les probabilités
de tous les événements évolutifs possibles depuis n’importe quelle séquence ancestrale jusqu’aux feuilles), et à trouver quel est le scénario évolutif, constitué d’une
topologie d’arbre et des longueurs de ses branches, qui a la plus forte probabilité
d’avoir donné naissance aux séquences analysées. Cette approche est solidement
ancrée dans les mathématiques et la statistique qui garantissent, dans un grand
nombre de situations, que si les données ont évolué selon les hypothèses probabilistes effectuées, et si le nombre de sites analysés tend vers l’infini, alors l’arbre
trouvé sera l’arbre vrai des séquences analysées.
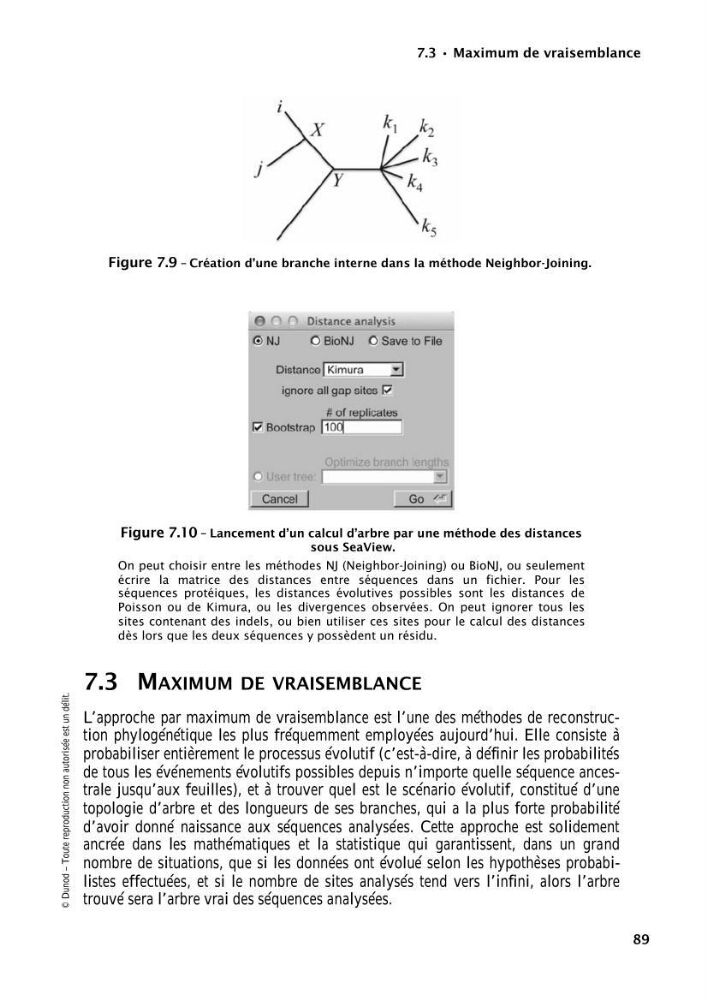
Figure 7.9 – Création d’une branche interne dans la méthode Neighbor-Joining.
Figure 7.10 – Lancement d’un calcul d’arbre par une méthode des distances
sous SeaView.
On peut choisir entre les méthodes NJ (Neighbor-Joining) ou BioNJ, ou seulement
écrire la matrice des distances entre séquences dans un fichier. Pour les
séquences protéiques, les distances évolutives possibles sont les distances de
Poisson ou de Kimura, ou les divergences observées. On peut ignorer tous les
sites contenant des indels, ou bien utiliser ces sites pour le calcul des distances
dès lors que les deux séquences y possèdent un résidu.