

10 • Spectrométrie du moyen et du proche infrarouge
179
beaucoup de spectromètres actuels englobent le moyen et le proche infrarouge permettant
d’aller jusqu’à 8 000 cm
−1 .
V = 1
V = 0
V = 2
E = 1/2 hν
E = 3/2 hν
E = 5/2 hν
E0
E0
E1
E1
E2
E2
E
a
b
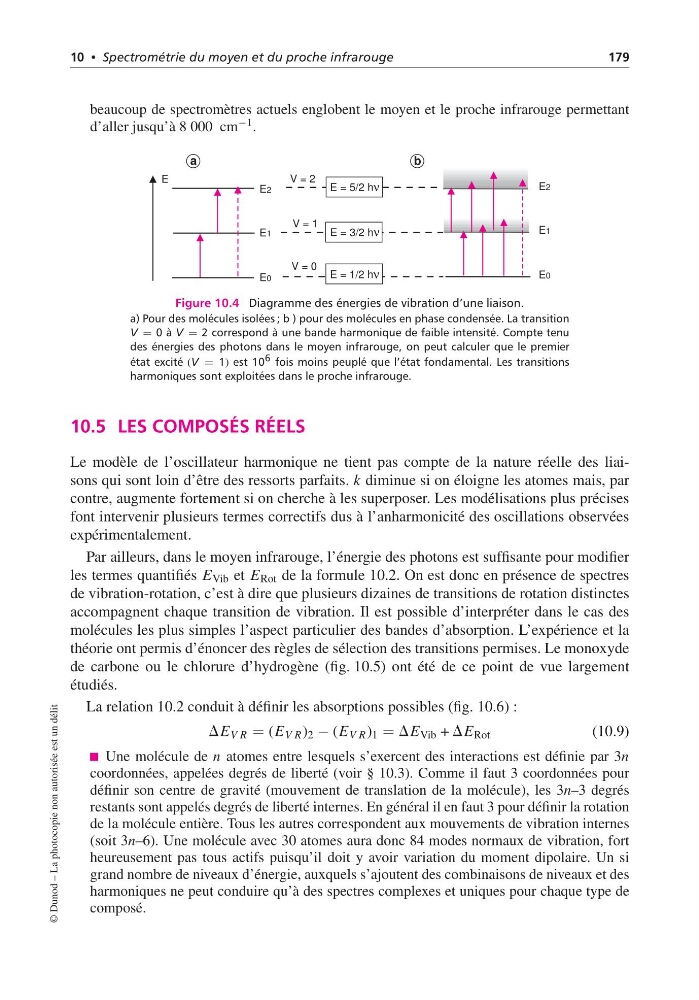
Figure 10.4 Diagramme des énergies de vibration d’une liaison.
a) Pour des molécules isolées ; b ) pour des molécules en phase condensée. La transition
V = 0 à V = 2 correspond à une bande harmonique de faible intensité. Compte tenu
des énergies des photons dans le moyen infrarouge, on peut calculer que le premier
état excité (V = 1) est 10 6 fois moins peuplé que l’état fondamental. Les transitions
harmoniques sont exploitées dans le proche infrarouge.
10.5 LES COMPOSÉS RÉELS
Le modèle de l’oscillateur harmonique ne tient pas compte de la nature réelle des liaisons qui sont loin d’être des ressorts parfaits. k diminue si on éloigne les atomes mais, par
contre, augmente fortement si on cherche à les superposer. Les modélisations plus précises
font intervenir plusieurs termes correctifs dus à l’anharmonicité des oscillations observées
expérimentalement.
Par ailleurs, dans le moyen infrarouge, l’énergie des photons est suffisante pour modifier
les termes quantifiés E Vib et E Rot de la formule 10.2. On est donc en présence de spectres
de vibration-rotation, c’est à dire que plusieurs dizaines de transitions de rotation distinctes
accompagnent chaque transition de vibration. Il est possible d’interpréter dans le cas des
molécules les plus simples l’aspect particulier des bandes d’absorption. L’expérience et la
théorie ont permis d’énoncer des règles de sélection des transitions permises. Le monoxyde
de carbone ou le chlorure d’hydrogène (fig. 10.5) ont été de ce point de vue largement
étudiés.
La relation 10.2 conduit à définir les absorptions possibles (fig. 10.6) :
DE V R = (E V R ) 2 − (E V R ) 1 = DE Vib + DE Rot
(10.9)
Une molécule de n atomes entre lesquels s’exercent des interactions est définie par 3n
coordonnées, appelées degrés de liberté (voir § 10.3). Comme il faut 3 coordonnées pour
définir son centre de gravité (mouvement de translation de la molécule), les 3n–3 degrés
restants sont appelés degrés de liberté internes. En général il en faut 3 pour définir la rotation
de la molécule entière. Tous les autres correspondent aux mouvements de vibration internes
(soit 3n–6). Une molécule avec 30 atomes aura donc 84 modes normaux de vibration, fort
heureusement pas tous actifs puisqu’il doit y avoir variation du moment dipolaire. Un si
grand nombre de niveaux d’énergie, auxquels s’ajoutent des combinaisons de niveaux et des
harmoniques ne peut conduire qu’à des spectres complexes et uniques pour chaque type de
composé.
© Dunod – La photocopie non autorisée est un délit