

14
R. PianeJ
La première ZB est de dimension typique 27r/a, où a est la dimension de la maille élémentaire.
Ces remarques permettent de connaître la densité d'états p par unité de volume de l'espace
réciproque. On se restreindra pour l'instant à un matériau massif, 3D. Alors : p(k) = (L/2n)3,
de sorte qu'on a bien : J
anticipation une loi de dispersion parabolique E = A2k2 / 2 m , il vient :
p(k) d3k = (L/a)3.
1 k E ZB
La densité d'états par unité d'énergie est une autre quantité importante. En supposant par
p(E)dE = (L/2n)3 2~(2m/A2)3/2E1/2dE
(2.2)
m=
3/2
1 /2
-1/2
-3/2
BC:
s=1/2
St
SJBV:
HH
LH
LH
HH
J=3/2
x,?
x.1
1/43(X,J+42Z?)
1/43(X.?+dZZ$)
J= 1 / 2
1/43 (Z?-dZX,$)
1/43 (Z&-42X.?>
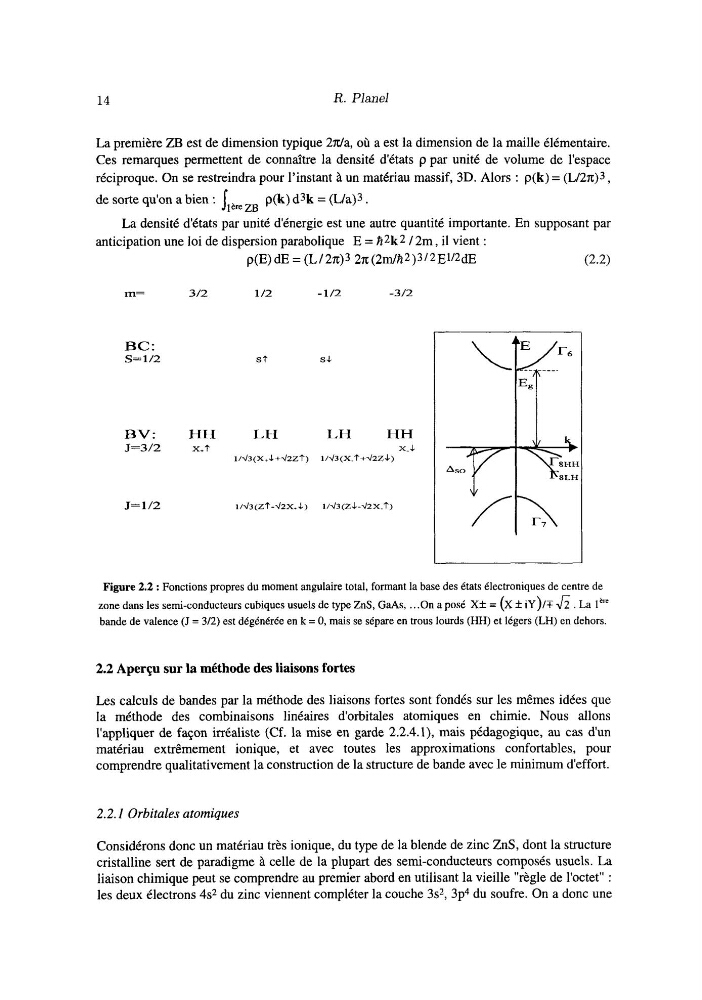
Figure 2.2 : Fonctions propres du moment angulaire total, formant la base des états électroniques de centre de
zone dans les semi-conducteurs cubiques usuels de type ZnS, GaAs, ... On a posé X f = (X i iY)/T & . La lSre
bande de valence (J = 312) est dégénérée en k = O, mais se sépare en trous lourds (HH) et légers (LH) en dehors.
2.2 Aperçu sur la méthode des liaisons fortes
Les calculs de bandes par la méthode des liaisons fortes sont fondés sur les mêmes idées que
la méthode des combinaisons linéaires d'orbitales atomiques en chimie. Nous allons
l'appliquer de façon irréaliste (Cf. la mise en garde 2.2.4.1), mais pédagogique, au cas dun
matériau extrêmement ionique, et avec toutes les approximations confortables, pour
comprendre qualitativement la construction de la structure de bande avec le minimum d'effort.
2.2. I Orbitales atomiques
Considérons donc un matériau très ionique, du type de la blende de zinc ZnS, dont la structure
cristalline sert de paradigme à celle de la plupart des semi-conducteurs composés usuels. La
liaison chimique peut se comprendre au premier abord en utilisant la vieille "règle de l'octet'' :
les deux électrons 4.52 du zinc viennent compléter la couche 3 9 , 3p4 du soufre. On a donc une