

11.5.1.1 Préparation des oxiranes
En général, les oxiranes sont formés grâce à une réaction d’époxydation d’un
alcène, c’est-à-dire en faisant réagir un alcène en présence d’un peroxyde organique,
appelé aussi « peracide ». Le peracide le plus fréquemment utilisé est l’acide métachloroperbenzoïque (MCPBA). La réaction globale est illustrée dans la ?gure 11.16. Le
mécanisme de cette réaction a été décrit dans la section 7.3.3.3 (voir p. 320).
Figure 11.16
Réaction globale de l’époxydation
d’un alcène avec le MCPBA
11.5.1.2 Réactions des oxiranes
A) Ouverture des oxiranes en milieu acide
Étant donné la forte tension angulaire présente dans les molécules cycliques à trois
membres (voir la section 3.4, p. 110), les oxiranes sont beaucoup plus réactifs que les
éthers acycliques et que les éthers cycliques à cinq et à six membres.
En présence d’un nucléophile faible (en général, le solvant) et par catalyse acide,
les oxiranes réagissent, menant à une ouverture de leur cycle. Par exemple, l’oxirane
traité avec de l’eau, en milieu acide, génère l’éthylèneglycol, un diol vicinal (voir la
?gure 11.17).
Figure 11.17
Réaction globale de l’ouverture
de l’oxirane avec de l’eau,
en milieu acide
La première étape du mécanisme réactionnel comporte la protonation de l’oxygène de
l’oxirane par l’ion hydronium H 3 O
+ (provenant de la réaction de l’eau avec l’acide sulfurique). Cette étape de réaction permet, tout comme pour les éthers acycliques, de libérer
un bon groupe partant. Au cours de la deuxième étape, une molécule d’eau attaque l’un
des carbones de l’oxirane par un mécanisme de type S N 2. Dans le cas des oxiranes symétriques, le nucléophile attaque l’un ou l’autre des carbones électrophiles du cycle. Comme
pour les ions bromonium (voir la section 7.3.1.2 B, p. 303), l’oxirane encombre une face
d’attaque et oblige ainsi le nucléophile à réaliser son attaque du côté opposé au groupe partant. Par conséquent, le produit obtenu découle d’une réaction d’addition anti. La dernière
étape, quant à elle, consiste en la déprotonation de l’ion oxonium, menant à la formation
d’un diol vicinal (voir la ?gure 11.18).
Dans le cas d’oxiranes asymétriques portant des substituants différents sur les carbones du cycle, l’ouverture des oxiranes en milieu acide suit exactement les mêmes règles
que celles de l’ouverture des ions bromonium ou chloronium formés par une réaction
d’addition de Br 2 ou de Cl 2 sur un alcène (voir la section 7.3.1.2 B, p. 303). C’est ainsi que le
carbone le plus substitué est le site d’attaque du nucléophile, car la liaison entre l’oxygène
de l’oxirane et le carbone le plus substitué est moins forte (voir la ?gure 11.19). Cette liaison
est plus fragile puisque, en cas de rupture, le carbocation formé est le plus stabilisé par effet
inductif répulsif. Il est toutefois important de préciser qu’expérimentalement, il ne se forme
jamais de carbocation durant le mécanisme d’ouverture des oxiranes en milieu acide.
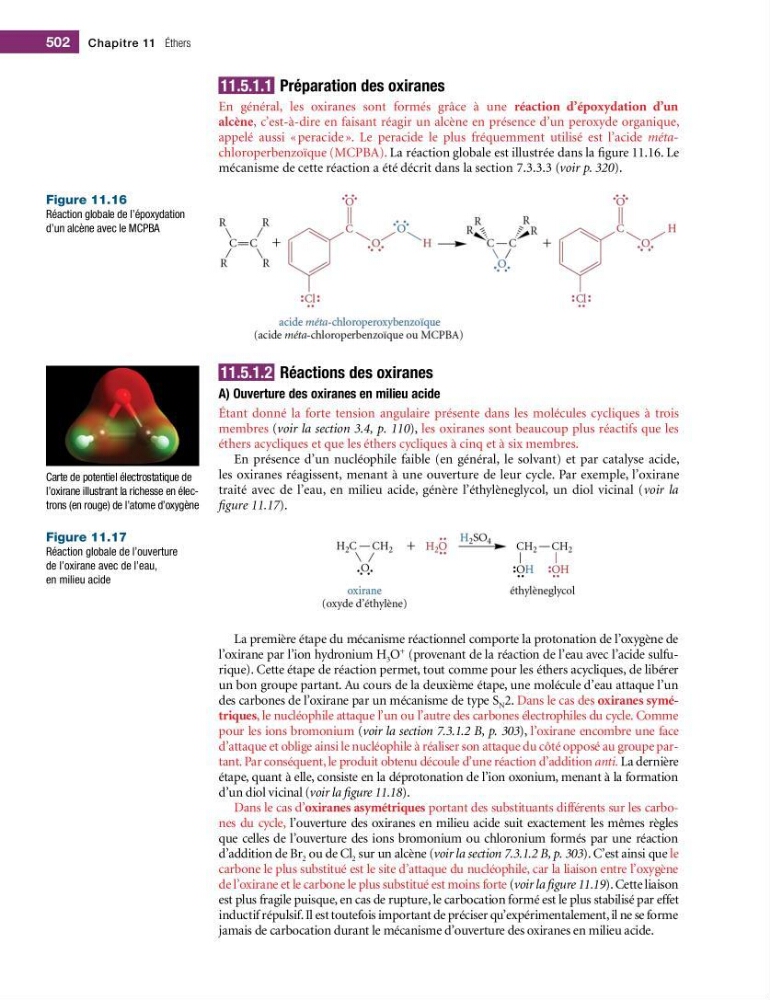
Carte de potentiel électrostatique de
l’oxirane illustrant la richesse en électrons (en rouge) de l’atome d’oxygène
502 Chapitre 11 Éthers