

RÉACTIONS D’ADDITIONS ÉLECTROPHILES
357
utilisant l’isotope deutérié D à la place de l’atome d’hydrogène, permet une identification univoque de la place de l’atome nouvellement introduit dans la molécule. On
constate que la réaction ne conduit préférentiellement à aucun stéréoisomère particulier. Cette réaction est par conséquent régiosélective mais non stéréosélective. On
peut toutefois rencontrer des réactions d’hydrohalogénation stéréosélectives, ce qui
dépasse le cadre de ce cours.
b) Mécanisme limite
À l’échelle microscopique, la réaction d’hydrohalogénation n’apparaît pas constitué
d’un seul un acte élémentaire. Un intermédiaire de réaction (IR) appelé carbocation
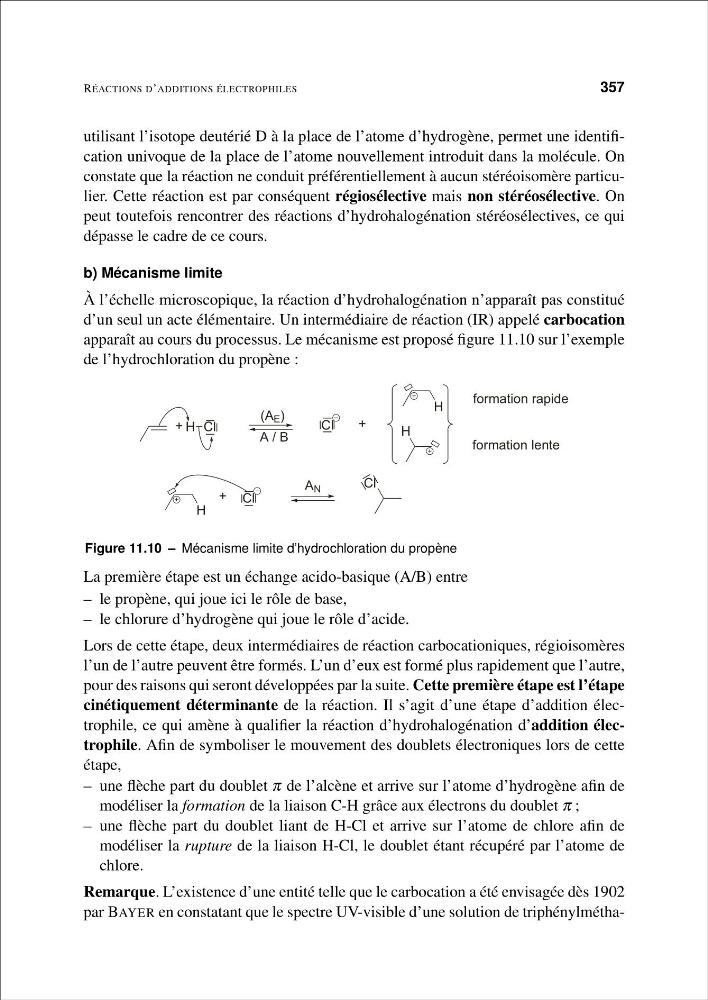
apparaît au cours du processus. Le mécanisme est proposé figure 11.10 sur l’exemple
de l’hydrochloration du propène :
Cl
H
+
A / B
Cl
H
H
formation rapide
formation lente
+
H
Cl
+
A N
Cl
(A E )
Figure 11.10 – Mécanisme limite d’hydrochloration du propène
La première étape est un échange acido-basique (A/B) entre
– le propène, qui joue ici le rôle de base,
– le chlorure d’hydrogène qui joue le rôle d’acide.
Lors de cette étape, deux intermédiaires de réaction carbocationiques, régioisomères
l’un de l’autre peuvent être formés. L’un d’eux est formé plus rapidement que l’autre,
pour des raisons qui seront développées par la suite. Cette première étape est l’étape
cinétiquement déterminante de la réaction. Il s’agit d’une étape d’addition électrophile, ce qui amène à qualifier la réaction d’hydrohalogénation d’addition électrophile. Afin de symboliser le mouvement des doublets électroniques lors de cette
étape,
– une flèche part du doublet π de l’alcène et arrive sur l’atome d’hydrogène afin de
modéliser la formation de la liaison C-H grâce aux électrons du doublet π ;
– une flèche part du doublet liant de H-Cl et arrive sur l’atome de chlore afin de
modéliser la rupture de la liaison H-Cl, le doublet étant récupéré par l’atome de
chlore.
Remarque. L’existence d’une entité telle que le carbocation a été envisagée dès 1902
par BAYER en constatant que le spectre UV-visible d’une solution de triphénylmétha-