

Pratique du couplage osidique
161
sent par le mécanisme SN2 avec inversion de configuration. On aura donc la liaison équatoriale avec 10.11 et 10.13, la liaison axiale avec les deux autres.
Malheureusement ces intermédiaires sont en général tous présents simultanément,
quel que soit le réactif glycosylant ajouté au départ. On attend peu de sélectivité
d’une réaction de l’ion oxocarbénium 10.15. Donc le partenaire nucléophile dans
le milieu a le choix entre un certain nombre de trajets réactionnels dont les énergies d’activation peuvent n’être pas tellement différentes. Aussi comprendra-t-on
que le couplage osidique, malgré les progrès considérables de la dernière décennie reste une opération dont l’issue ne peut être prédite avec une certitude totale.
10.3 PRATIQUE DU COUPLAGE OSIDIQUE
10.3.1 Réactions avec participation
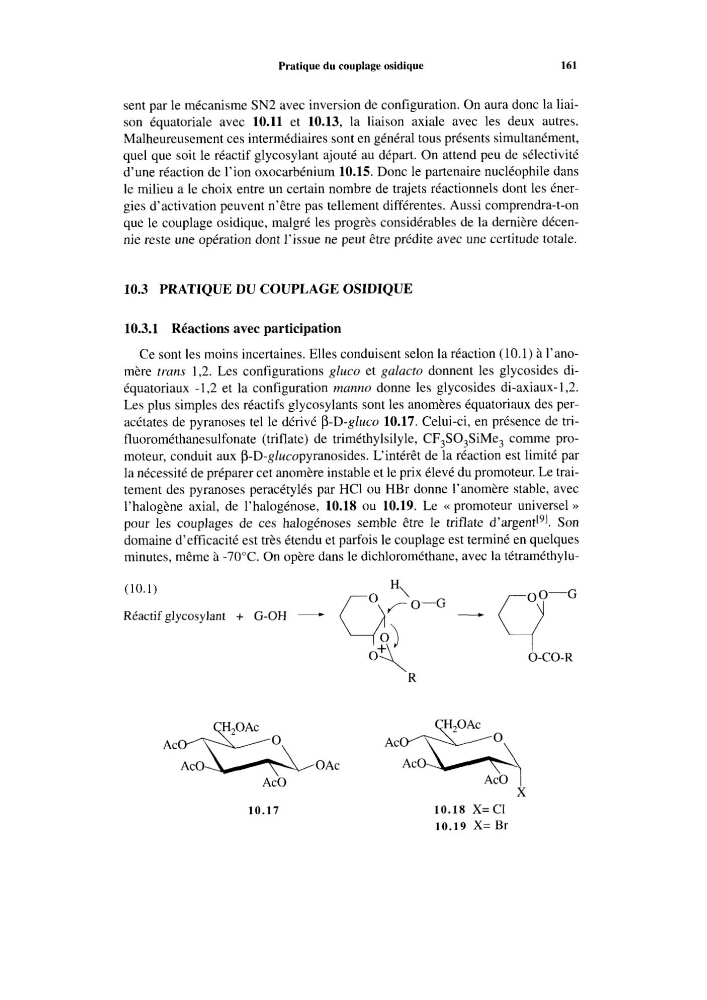
Ce sont les moins incertaines. Elles conduisent selon la réaction (10.1) à I’anomère trans 1,2. Les configurations gluco et galacto donnent les glycosides diéquatoriaux -1,2 et la configuration manno donne les glycosides di-axiaux- 1,2.
Les plus simples des réactifs glycosylants sont les anomères équatoriaux des peracétates de pyranoses tel le dérivé P-D-gluco 10.17. Celui-ci, en présence de trifluorométhanesulfonate (triflate) de triméthylsilyle, CF,SO,SiMe, comme promoteur, conduit aux P-D-glucopyranosides. L‘intérêt de la réaction est limité par
la nécessité de préparer cet anomère instable et le prix élevé du promoteur. Le traitement des pyranoses peracétylés par HCI ou HBr donne I’anomère stable, avec
l’halogène axial, de l’halogénose, 10.18 ou 10.19. Le << promoteur universel >>
pour les couplages de ces halogénoses semble être le triflate d’argentL9]. Son
domaine d’efficacité est très étendu et parfois le couplage est terminé en quelques
minutes, même à -70°C. On opère dans le dichlorométhane, avec la tétraméthylu~~a~ Ac0
A
C
-
Ac0
1 0 . 1 8 x=c1
10.19 X = B r
X
Ac0
1 0 . 1 7