

Chapitre 6 • Bases théoriques de la phylogénie moléculaire
72
augmente d’une unité (le paramètre ) le nombre de paramètres à estimer lors de
l’ajustement du modèle markovien aux séquences.
6.4 CHOIX DES SITES
Les alignements multiples de séquences suffisamment divergentes contiennent
presque toujours des régions dans lesquelles l’alignement est incertain, ou, dit autrement, dans lesquelles la dé
tre résidus individuels est
termination de l’homologie en
incertaine voire impossible. Il est souhaitable d’éliminer ces régions des analyses
phylogénétiques puisqu’elles nécessitent de travailler uniquement avec des sites
composés de résidus homologues. Plusieurs outils informatiques permettent de
déterminer de façon automatique l’ensemble des sites correctement alignés dans un
alignement multiple. Le plus fréquemment utilisé s’appelle Gblocks. Cette méthode
commence en répartissant les sites en trois catégories (non conservé, conservé, très
conservé) en fonction de la variabilité observée à chaque site. Puis, Gblocks détermine un ensemble de blocs de sites bien alignés en éliminant les sites non conservés,
leurs voisins jusqu’au premier site très conservé, et les blocs de sites restants trop
courts. L’utilisateur de Gblocks peut jouer sur plusieurs paramètres pour moduler le
niveau de stringence avec lequel les sites les plus variables sont éliminés. La
méthode Gblocks, avec les valeurs par dé
es, est généralement
faut de ses paramètr
conservatrice, c’est-à-dire qu’elle à plutôt tendance à éliminer plus de sites que
seulement ceux qui sont non homologues.
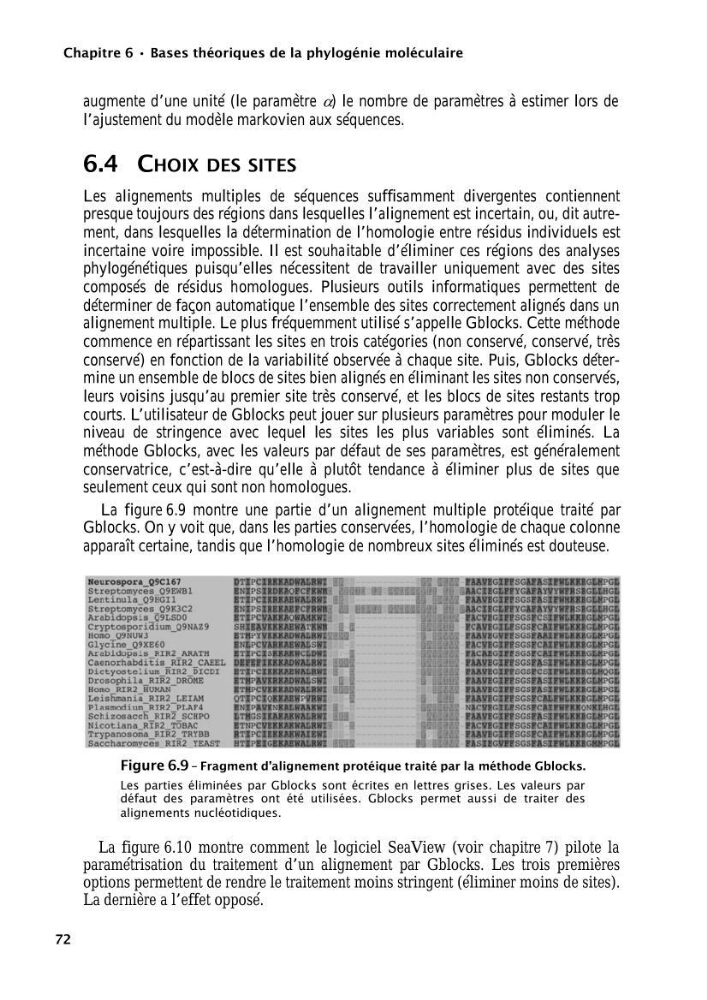
La figure 6.9 montre une partie d’un alignement multiple protéique traité par
Gblocks. On y voit que, dans les parties conservées, l’homologie de chaque colonne
apparaît certaine, tandis que l’homologie de nombreux sites éliminés est douteuse.
La figure 6.10 montre comment le logiciel SeaView (voir chapitre 7) pilote la
paramétrisation du traitement d’un alignement par Gblocks. Les trois premières
options permettent de rendre le traitement moins stringent (éliminer moins de sites).
La dernière a l’effet opposé.
Figure 6.9 – Fragment d’alignement protéique traité par la méthode Gblocks.
Les parties éliminées par Gblocks sont écrites en lettres grises. Les valeurs par
défaut des paramètres ont été utilisées. Gblocks permet aussi de traiter des
alignements nucléotidiques.