

© Dunod – Toute reproduction non autorisée est un délit.
151
11.7 • Optimisation de structures 3D
11.7 O
3D
PTIMISATION
STRUCTURES
DE
Le postulat utilisé est que la conformation optimale est celle d’énergie la plus basse.
Dès lors, on peut minimiser l’énergie d’une protéine en trouvant la combinaison des
variables qui minimise E prot. Pour cela, les méthodes de minimisations d’énergie
comme la plus grande pente,
,
gradients conjugués Newton ou Newton-Raphson ou
Adopted Basis Newton-Raphson sont classiquement utilisées. Toutes ces méthodes
font converger la conformation vers le minimum local le plus proche mais sont incapables de franchir des barrières d’énergie. Dès lors, l’exploration conformationnelle
sera de faible amplitude et peu de réarrangements seront obtenus tout au plus des
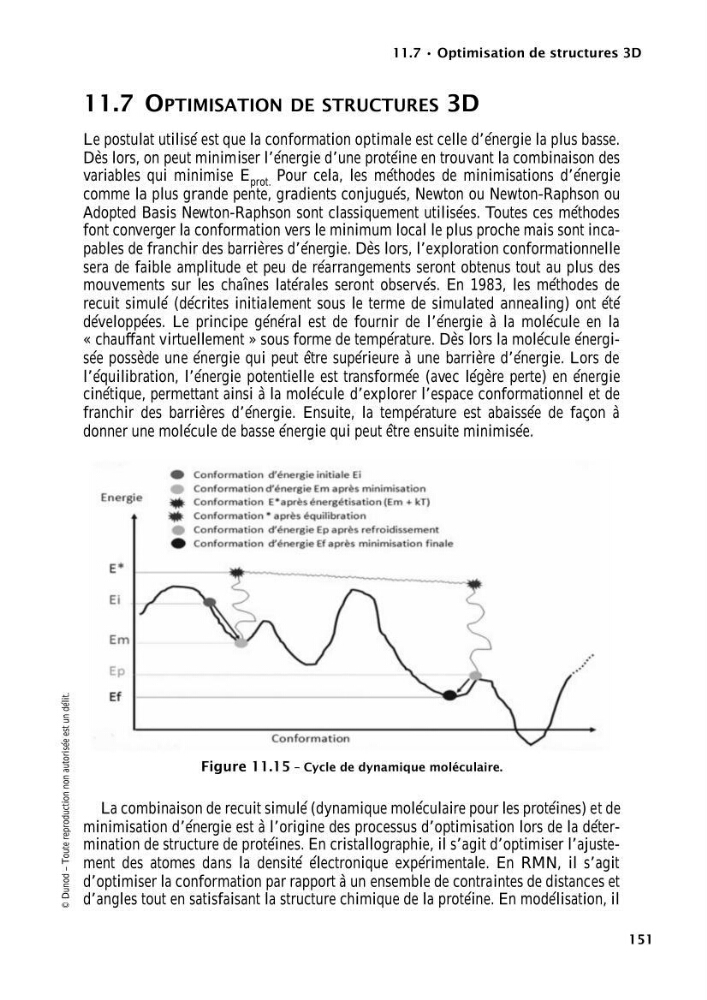
mouvements sur les chaînes latérales seront observés. En 1983, les méthodes de
recuit simulé (décrites initialement sous le terme de simulated annealing) ont été
développées. Le principe général est de fournir de l’énergie à la molécule en la
« chauffant virtuellement » sous forme de température. Dès lors la molécule énergisée possède une énergie qui peut être supérieure à une barrière d’énergie. Lors de
l’équilibration, l’énergie potentielle est transformée (avec légère perte) en énergie
cinétique, permettant ainsi à la molécule d’explorer l’espace conformationnel et de
franchir des barrières d’énergie. Ensuite, la température est abaissée de façon à
donner une molécule de basse énergie qui peut être ensuite minimisée.
La combinaison de recuit simulé (dynamique moléculaire pour les protéines) et de
minimisation d’énergie est à l’origine des processus d’optimisation lors de la détermination de structure de protéines. En cristallographie, il s’agit d’optimiser l’ajustement des atomes dans la densité électronique expérimentale. En RMN, il s’agit
d’optimiser la conformation par rapport à un ensemble de contraintes de distances et
d’angles tout en satisfaisant
protéine. En modélisation, il
la structure chimique de la
Figure 11.15 – Cycle de dynamique moléculaire.