

242
18 • Calculs en cristallographie
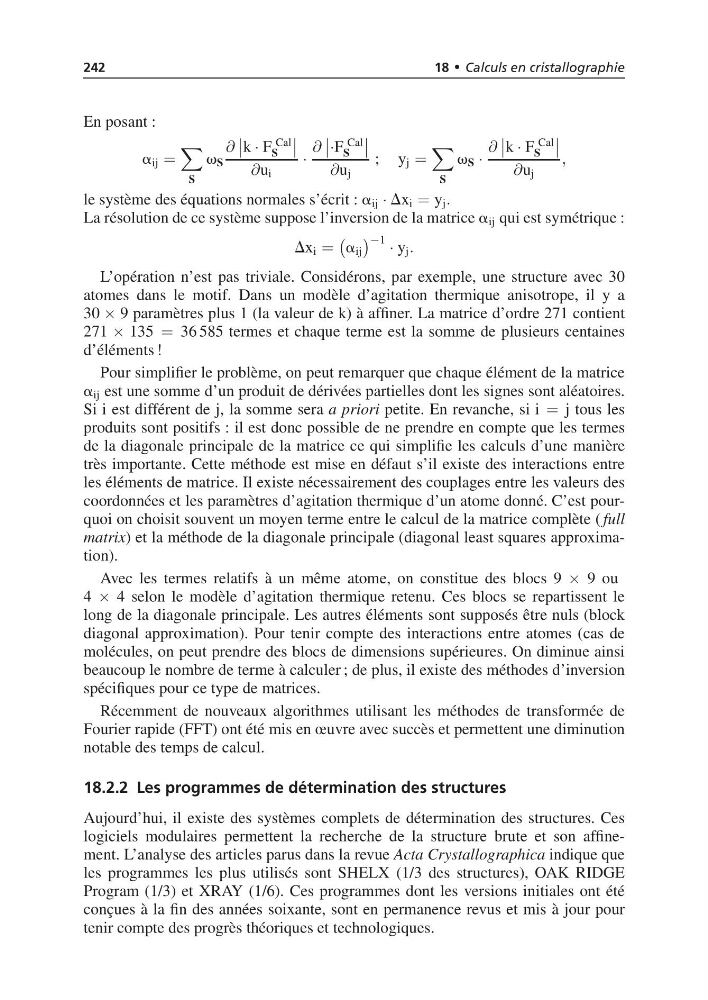
En posant :
a ij =
S
v S
∂
k · F
Cal
S
∂u i
·
∂
·F
Cal
S
∂u j
; y j =
S
v S ·
∂
k · F
Cal
S
∂u j
,
le système des équations normales s’écrit : a ij · Dx i = y j .
La résolution de ce système suppose l’inversion de la matrice a ij qui est symétrique :
Dx i =
a ij
−1 · y j .
L’opération n’est pas triviale. Considérons, par exemple, une structure avec 30
atomes dans le motif. Dans un modèle d’agitation thermique anisotrope, il y a
30 × 9 paramètres plus 1 (la valeur de k) à affiner. La matrice d’ordre 271 contient
271 × 135 = 36 585 termes et chaque terme est la somme de plusieurs centaines
d’éléments !
Pour simplifier le problème, on peut remarquer que chaque élément de la matrice
a ij est une somme d’un produit de dérivées partielles dont les signes sont aléatoires.
Si i est différent de j, la somme sera a priori petite. En revanche, si i = j tous les
produits sont positifs : il est donc possible de ne prendre en compte que les termes
de la diagonale principale de la matrice ce qui simplifie les calculs d’une manière
très importante. Cette méthode est mise en défaut s’il existe des interactions entre
les éléments de matrice. Il existe nécessairement des couplages entre les valeurs des
coordonnées et les paramètres d’agitation thermique d’un atome donné. C’est pourquoi on choisit souvent un moyen terme entre le calcul de la matrice complète ( full
matrix) et la méthode de la diagonale principale (diagonal least squares approximation).
Avec les termes relatifs à un même atome, on constitue des blocs 9 × 9 ou
4 × 4 selon le modèle d’agitation thermique retenu. Ces blocs se repartissent le
long de la diagonale principale. Les autres éléments sont supposés être nuls (block
diagonal approximation). Pour tenir compte des interactions entre atomes (cas de
molécules, on peut prendre des blocs de dimensions supérieures. On diminue ainsi
beaucoup le nombre de terme à calculer ; de plus, il existe des méthodes d’inversion
spécifiques pour ce type de matrices.
Récemment de nouveaux algorithmes utilisant les méthodes de transformée de
Fourier rapide (FFT) ont été mis en œuvre avec succès et permettent une diminution
notable des temps de calcul.
18.2.2 Les programmes de détermination des structures
Aujourd’hui, il existe des systèmes complets de détermination des structures. Ces
logiciels modulaires permettent la recherche de la structure brute et son affinement. L’analyse des articles parus dans la revue Acta Crystallographica indique que
les programmes les plus utilisés sont SHELX (1/3 des structures), OAK RIDGE
Program (1/3) et XRAY (1/6). Ces programmes dont les versions initiales ont été
conçues à la fin des années soixante, sont en permanence revus et mis à jour pour
tenir compte des progrès théoriques et technologiques.