

·c
>Q.
0
u
102
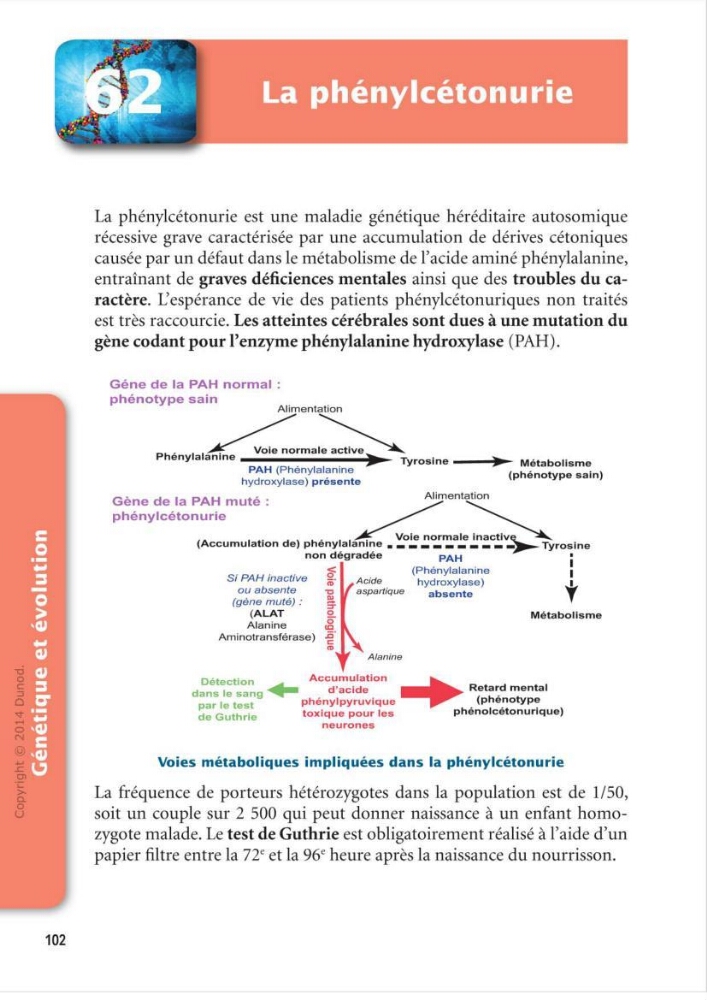
La phénylcétonurie est une maladie génétique héréditaire autosomique
récessive grave caractérisée par une accumulation de dérives cétoniques
causée par un défaut dans le métabolisme de l'acide aminé phénylalanine,
entraînant de graves déficiences mentales ainsi que des troubles du caractère. L'espérance de vie des patients phénylcétonuriques non traités
est très raccourcie. Les atteintes cérébrales sont dues à une mutation du
gène codant pour l'enzyme phénylalanine hydroxylase (PAH).
Géne de la PAH normal :
phénotype sain
Alimentation
Ph' 11 ~•mal~
eny a anme
~
Tyrosine --~-~ Métabolisme
PA H (Phénylalanine
(phénotype sain)
hydroxylase) p résente
Gène de la PAH muté:
Alimentation
phénylcétonurie
~ ~
.
•
~oie normale inactiv~
(Accumulation de) phenylalanine • ____ - - - - - -~Tyrosine
non dégradée
PAH
•
1
-a(Phénylalan ine
1
Si PAH inactive
ou absente
(gène muté) :
(ALAT
Alanine
Aminotransférase)
ëii"
hydroxylase)
~
a b s ente
l
Métabolisme
Alanine
Détection
Accumulation . . .
d
1
~
d ' acide
Retard mental
ans e sang .............
1 t t
phénylpyruvique
(phenotype
par e es
h ·
1 •
1
)
de Guthrie
toxique pour les
p eno cetonur que
neurones
Voies métaboliques impliquées dans la phénylcétonurie
La fréquence de porteurs hétérozygotes dans la population est de 1/50,
soit un couple sur 2 500 qui peut donner naissance à un enfant homozygote malade. Le test de Guthrie est obligatoirement réalisé à l'aide d'un
papier filtre entre la 72e et la 96e heure après la naissance du nourrisson.