

chapitre 21 Les génomes et leur évolution 497
humain. Cinq ans plus tard, et 13 ans après le début du Projet
génome humain, Celera Genomics et le consortium public
annoncent conjointement qu’ils sont sur le point d’achever
le séquençage du génome humain.
Les porte-parole du consortium public ont souligné le fait
que le projet réalisé par Celera Genomics avait largement bénéficié des cartes et des séquences mises au point par le consortium et que l’infrastructure établie par leur approche constituait
une énorme contribution aux efforts de Celera. De son côté,
Venter a fait valoir l’efficacité et l’économie des techniques de
Celera et, bien sûr, que le consortium en avait fait usage. Manifestement, les deux approches ont donné des résultats d’une
grande valeur.
Aujourd’hui, l’approche de séquençage en aveugle sur l’ensemble du génome est largement utilisée. En outre, la mise au
point de nouvelles techniques de séquençage, généralement
appelées séquençage par synthèse (voir le chapitre 20), a permis des gains massifs de vitesse et des diminutions de coût
du séquençage de génomes entiers. Dans ces nouvelles techniques, un grand nombre de fragments minuscules (moins
de 100 paires de bases) sont séquencés simultanément, et
des logiciels assemblent rapidement la séquence complète.
En raison de la précision de ces méthodes, il est possible de
séquencer les fragments directement, c’est-à-dire sans passer
par l’étape du clonage (étape ➋ de la figure 21.3). Alors que
le séquençage du premier génome humain a pris 13 ans et a
Les fragments d’ADN employés pour établir la cartographie
physique ont été préparés par clonage de l’ADN. Avec des
génomes de grande taille, les chercheurs ont dû effectuer plusieurs cycles de découpage de l’ADN, de clonage et de cartographie physique. Le premier vecteur de clonage est souvent un
chromosome artificiel de levure, dans lequel on peut insérer
des fragments longs d’un million de paires de bases, ou encore
un chromosome artificiel bactérien capable de contenir de
100 000 à 300 000 paires de bases. Après avoir déterminé
l’ordre de ces longs fragments, on découpe chacun d’eux en
des segments plus petits, que l’on clone dans un plasmide ou
dans un phage ; ensuite, on met ces petits fragments en ordre et
on les séquence.
Le but ultime de la cartographie d’un génome est de déterminer la séquence nucléotidique complète de chaque chromosome (voir la figure 21.2, étape ➌). Pour le génome
humain, cette étape a été réalisée grâce à des séquenceurs, par
la méthode de terminaison de chaîne par un didésoxyribonucléotide (méthode didésoxy, en abrégé) décrite à la figure 20.12.
Même lorsqu’il est automatisé, le séquençage des 3 milliards
de paires de bases d’un jeu haploïde de chromosomes humains
représente une tâche monumentale. Parmi les événements
qui ont eu un effet décisif sur le Projet génome humain, la
mise au point d’une technique de séquençage plus rapide
constitue un fait marquant. Au cours des années, les améliorations apportées ont réduit la longueur de chaque étape,
permettant d’accélérer la vitesse de séquençage de façon
impressionnante. Alors qu’au cours des années 1990 un
laboratoire productif arrivait à séquencer quotidiennement
1 000 paires de bases, en l’an 2000, chaque centre de recherche
qui travaillait au Projet génome humain séquençait 1 000 paires
de bases à la seconde, 24 heures par jour, 7 jours par semaine.
De telles méthodes, qui peuvent analyser du matériel biologique très rapidement et produire d’énormes volumes de
données, sont dites « à haut débit ». Les séquenceurs sont un
exemple d’appareils à haut débit.
Dans la pratique, les trois étapes illustrées à la figure 21.2 se
recoupent, ce que le schéma ne montre pas ; mais elles constituent encore la stratégie globale du consortium public de
recherche. Au cours du projet, cependant, une autre stratégie
de séquençage de génomes est apparue ; elle était extrêmement
efficace et elle a été largement adoptée.
Le séquençage en aveugle
sur l’ensemble du génome
En 1992, encouragé par les progrès réalisés dans le domaine
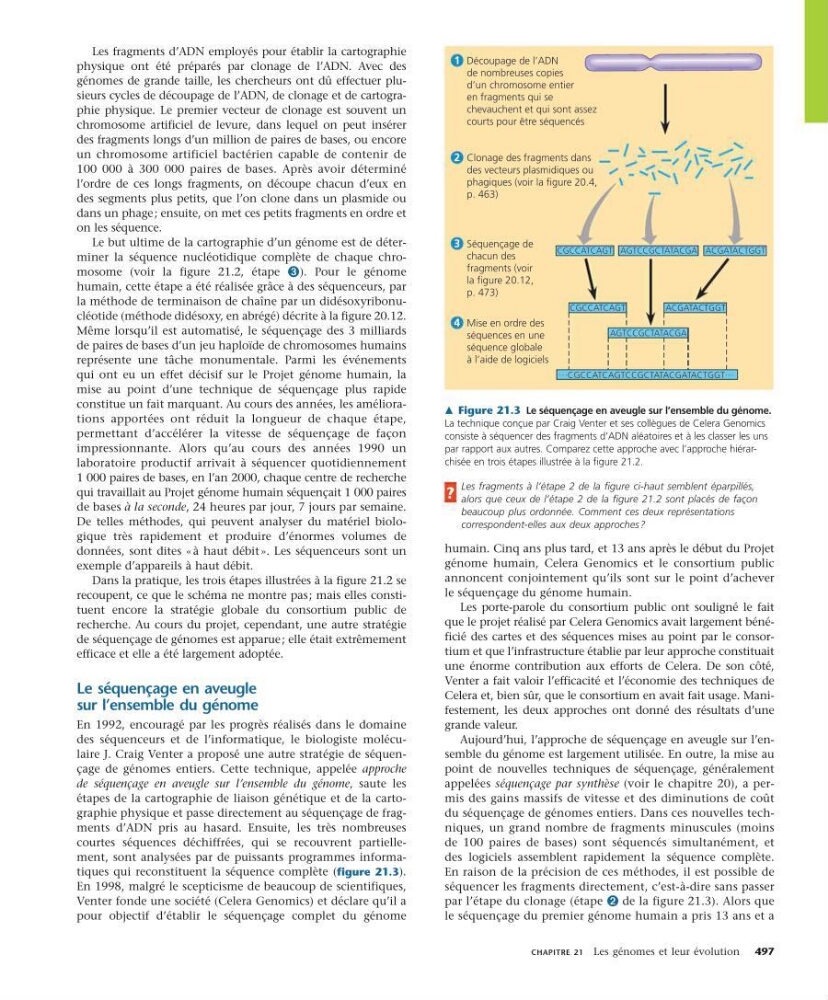
des séquenceurs et de l’informatique, le biologiste moléculaire J. Craig Venter a proposé une autre stratégie de séquençage de génomes entiers. Cette technique, appelée approche
de séquençage en aveugle sur l’ensemble du génome, saute les
étapes de la cartographie de liaison génétique et de la cartographie physique et passe directement au séquençage de fragments d’ADN pris au hasard. Ensuite, les très nombreuses
courtes séquences déchiffrées, qui se recouvrent partiellement, sont analysées par de puissants programmes informatiques qui reconstituent la séquence complète (figure 21.3).
En 1998, malgré le scepticisme de beaucoup de scientifiques,
Venter fonde une société (Celera Genomics) et déclare qu’il a
pour objectif d’établir le séquençage complet du génome
m Figure 21.3 Le séquençage en aveugle sur l’ensemble du génome.
La technique conçue par Craig Venter et ses collègues de Celera Genomics
consiste à séquencer des fragments d’ADN aléatoires et à les classer les uns
par rapport aux autres. Comparez cette approche avec l’approche hiérarchisée en trois étapes illustrée à la figure 21.2.
Les fragments à l’étape 2 de la figure ci-haut semblent éparpillés,
alors que ceux de l’étape 2 de la figure 21.2 sont placés de façon
beaucoup plus ordonnée. Comment ces deux représentations
correspondent-elles aux deux approches ?
?
Découpage de l’ADN
de nombreuses copies
d’un chromosome entier
en fragments qui se
chevauchent et qui sont assez
courts pour être séquencés
1
Clonage des fragments dans
des vecteurs plasmidiques ou
phagiques (voir la figure 20.4,
p. 463)
2
Séquençage de
chacun des
fragments (voir
la figure 20.12,
p. 473)
3
Mise en ordre des
séquences en une
séquence globale
à l’aide de logiciels
4
ACGATACTGGT
ACGATACTGGT
CGCCATCAGT
CGCCATCAGT
AGTCCGCTATACGA
AGTCCGCTATACGA
… CGCCATCAGTCCGCTATACGATACTGGT …