

344 trOiSiÈMe partie La génétique
accru de souffrir de la leucémie (20 fois plus élevé) et de la maladie d’Alzheimer (4 fois plus élevé), mais un taux inférieur
d’hypertension artérielle, d’athérosclérose (durcissement des
artères), d’accident vasculaire cérébral et de nombreux types
de tumeurs solides. Bien que la durée de vie moyenne des
personnes souffrant du syndrome de Down soit inférieure à la
normale, la plupart d’entre elles, avec un traitement médical
approprié, atteignent un âge assez avancé (plus de 60 ans).
Beaucoup vivent seules ou à la maison avec leur famille, ont
un emploi et sont de précieuses intervenantes pour leur communauté. Presque tous les hommes et environ la moitié des
femmes atteintes de la maladie ne se développent pas complètement sur le plan sexuel et sont stériles.
La fréquence du syndrome de Down augmente avec l’âge
de la mère (et de façon moins marquée avec l’âge du père).
Cette anomalie apparaît chez seulement 0,04 % des enfants
issus de mères ayant moins de 30 ans. La proportion passe à
0,92 % chez les femmes de 40 ans et elle s’élève encore plus
chez celles qui sont plus âgées. La corrélation entre la fréquence
de cette anomalie et l’âge de la mère reste inexpliquée. Environ 75 % des cas de syndrome de Down résultent d’une nondisjonction lors de l’anaphase de la méiose I et dans 95 %
des cas, il s’agit de la méiose chez la mère. Des recherches
permettent de penser qu’une anomalie liée à l’âge affecte le
fonctionnement du fuseau : l’anaphase commence avant
même que tous les kinétochores soient fixés aux microtubules
du fuseau, à cause d’une anomalie concernant un point de
contrôle (comme le point de contrôle M de la phase mitotique ; voir le chapitre 12). L’incidence des trisomies des autres
chromosomes s’accroît aussi avec l’âge de la mère, mais les
nouveaunés souffrant des deux autres trisomies autosomiques les plus répandues survivent rarement bien longtemps :
quelques mois pour la trisomie 13 (47, 113, syndrome de
Patau, 1 naissance sur 5 000) et quelques semaines pour la
trisomie 18 (47, 118, syndrome d’Edwards, 1 naissance
sur 3 000). En raison du faible risque qu’il pose et des informations utiles qu’il fournit, le diagnostic prénatal pour les
trisomies chez l’embryon est maintenant offert à toutes les
femmes enceintes.
L’aneuploïdie des chromosomes sexuels
La nondisjonction des chromosomes sexuels entraîne divers
types d’états aneuploïdes chez l’être humain. Le plus souvent, il semble que le déséquilibre génétique ainsi créé soit
moins grave que dans les formes d’aneuploïdie touchant les
autosomes. Cette moindre gravité pourrait être due au fait
que le chromosome Y porte relativement peu de gènes et que
les exemplaires surnuméraires du chromosome X sont inactivés sous la forme de corpuscules de Barr dans les cel lules
somatiques.
Un garçon sur environ 500 à 1 000 porte, à la naissance, un
chromosome X surnuméraire (47, XXY). Cette anomalie est
appelée syndrome de Klinefelter. Les hommes touchés ont des
organes sexuels masculins, mais leurs testicules sont atrophiés
et ils sont stériles. Même si le chromosome X surnuméraire est
inactif, ils ont souvent des seins développés et d’autres caractères physiques féminins. Ils ont des membres très longs, mais
ne semblent pas souffrir de retard mental. Des sujets de sexe
masculin (1 sur 1 000) naissent avec un chromosome Y surnuméraire (47, XYY), qui n’est cependant jamais transmis à leurs
descendants ; ces individus bénéficient d’un développement
sexuel normal et ils ne présentent aucun syndrome bien
défini, mais leur taille est supérieure à la moyenne (audessus
de 1,80 m). Ce chromosome Y surnuméraire a longtemps été
associé à tort à un comportement antisocial.
Les sujets de sexe féminin atteints de trisomie X (47, XXX),
une anomalie qui touche environ 1 fille née vivante sur
1 000, ont une santé normale et ne présentent aucune caractéristique physique inhabituelle, si ce n’est leur taille légèrement supérieure à la moyenne. Les femmes atteintes du
syndrome du triple X sont exposées à des troubles d’apprentissage, mais sont fertiles. La monosomie X (45, X ou X0),
appelée syndrome de Turner, touche 1 fille sur 2 500 environ.
C’est la seule monosomie viable chez l’humain. Bien que les
personnes atteintes aient un phénotype féminin, leurs organes
sexuels ne parviennent pas à maturité et elles sont stériles (la
présence des deux chromosomes X semble nécessaire pour
permettre le développement normal des organes sexuels).
Cependant, elles acquièrent des caractères sexuels secondaires
si elles reçoivent une thérapie de remplacement aux œstrogènes. La plupart ont une intelligence normale, sont de petite
taille (inférieure à 1,50 m), présentent certains problèmes
auditifs et possèdent un pli caractéristique de la peau au niveau
du cou. N’ayant qu’un seul chromosome X, elles risquent
davantage d’être touchées par les maladies transmises par des
gènes liés au sexe.
Les maladies causées par des modifications
de la structure chromosomique
Beaucoup de délétions affectant des chromosomes, même à
l’état hétérozygote, provoquent des déficiences graves. L’un
de ces syndromes, appelé cri du chat, est dû à une délétion de
l’extrémité d’un des chromosomes de la paire 5. Un enfant
atteint de cette anomalie à la naissance (1 sur 50 000) accuse
un retard mental important, possède une petite tête et des
traits faciaux inhabituels, et, par suite d’une anomalie au
niveau du larynx, ses pleurs ressemblent au miaulement d’un
chat en détresse. La longueur du segment de chromosome
manquant étant variable, le syndrome aura des effets plus ou
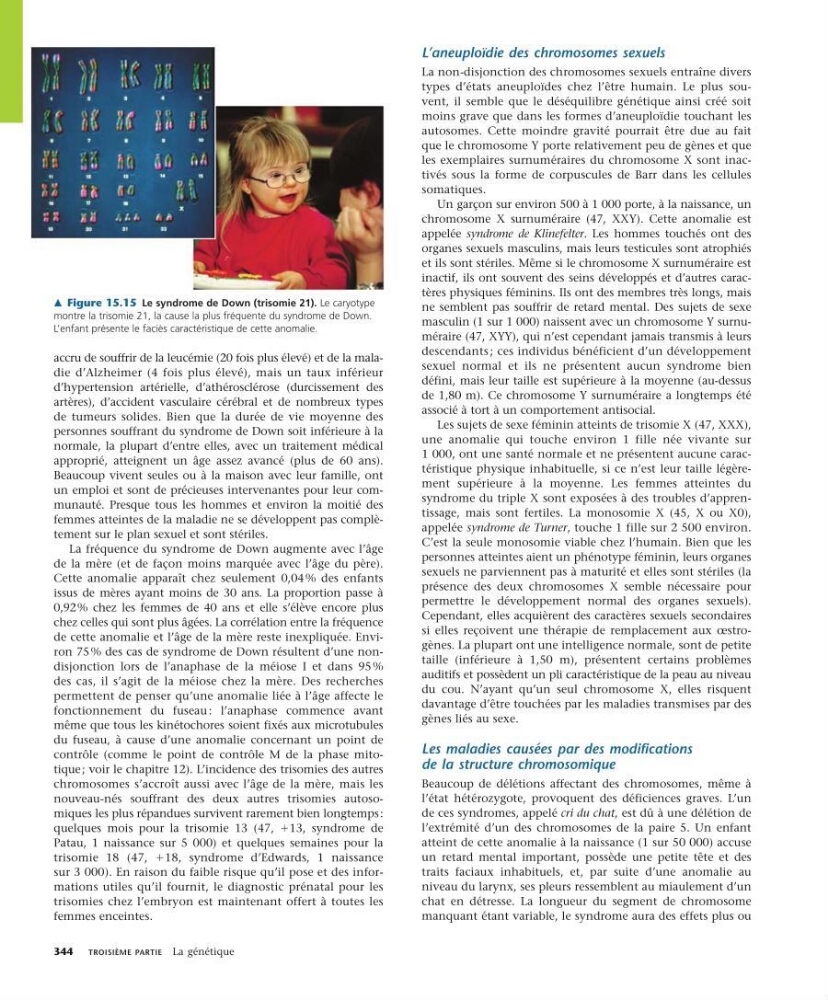
m Figure 15.15 Le syndrome de Down (trisomie 21). Le caryotype
montre la trisomie 21, la cause la plus fréquente du syndrome de Down.
L’enfant présente le faciès caractéristique de cette anomalie.