

Chapitre 7 • Algorithmes pour la phylogénie moléculaire
96
Le bootstrap peut être vu comme un test statistique standard. Dans ce cas, un soutien
de bootstrap 95 % est nécessaire pour accepter l’hypot
≥
hèse de l’existence de la branche
interne au risque de 5 %. En pratique, des expériences de simulation ont montré que la
procédure de bootstrap est plutôt conservatrice, dans le sens où ce serait plutôt un soutien
de 80 % à 90 % qui correspondrait au risque d’erreur de 5 %. Le calcul des scores de
bootstrap des branches d’un
temps de calcul de l’arbre
arbre phylogénétique multiplie le
par le nombre d’alignements artificiels traités (les
de bootstrap). Le nombre
réplicats
de réplicats de bootstrap minimum est de l’ordre de 100. L’utilisation de 1 000 réplicats
permet une bonne précision des estimations des soutiens de chaque branche.
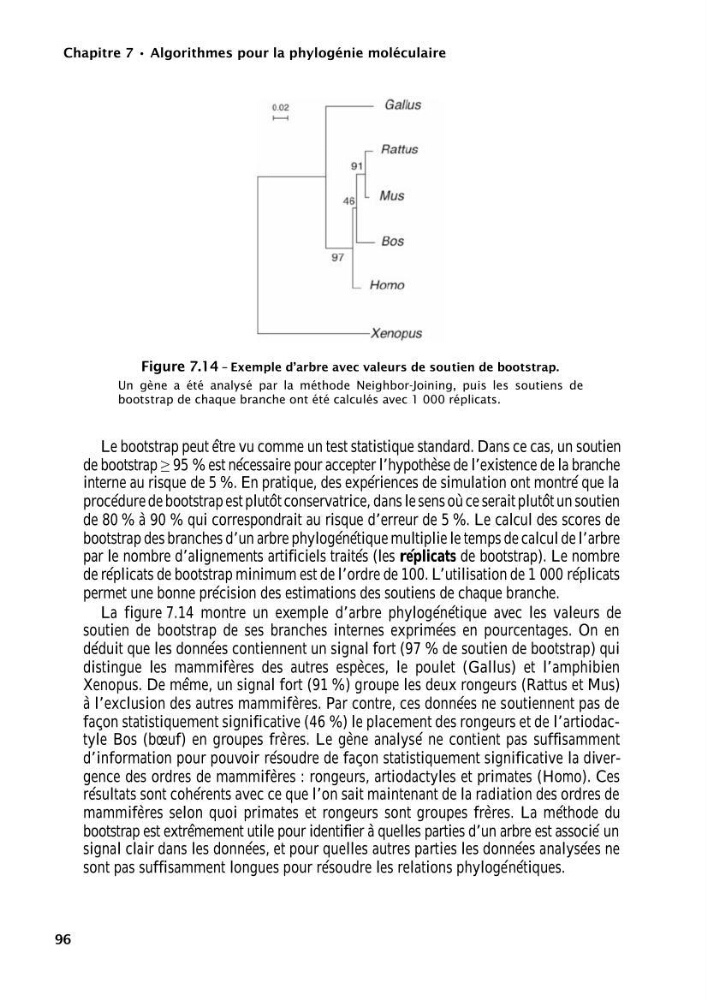
La figure 7.14 montre un exemple d’arbre phylogénétique avec les valeurs de
soutien de bootstrap de ses branches internes exprimées en pourcentages. On en
déduit que les données contiennent un signal fort (97 % de soutien de bootstrap) qui
distingue les mammifères des autres espèces, le poulet (
) et l’amphibien
Gallus
Xenopus
Rattus
. De même, un signal fort (91 %) groupe les deux rongeurs (
et Mus)
à l’exclusion des autres mammifères. Par contre, ces données ne soutiennent pas de
façon statistiquement significative (46 %) le placement des rongeurs et de l’artiodactyle Bos (bœuf) en groupes frères. Le gène analysé ne contient pas suffisamment
d’information pour pouvoir résoudre de façon statistiquement significative la divergence des ordres de mammifères : rongeurs, artiodactyles et primates (
). Ces
Homo
résultats sont cohérents avec ce que l’on sait maintenant de la radiation des ordres de
mammifères selon quoi primates et rongeurs sont groupes frères. La méthode du
bootstrap est extrêmement utile pour identifier à quelles parties d’un arbre est associé un
signal clair dans les données, et pour quelles autres parties les données analysées ne
sont pas suffisamment longues pour résoudre les relations phylogénétiques.
Figure 7.14 – Exemple d’arbre avec valeurs de soutien de bootstrap.
Un gène a été analysé par la méthode Neighbor-Joining, puis les soutiens de
bootstrap de chaque branche ont été calculés avec 1 000 réplicats.