

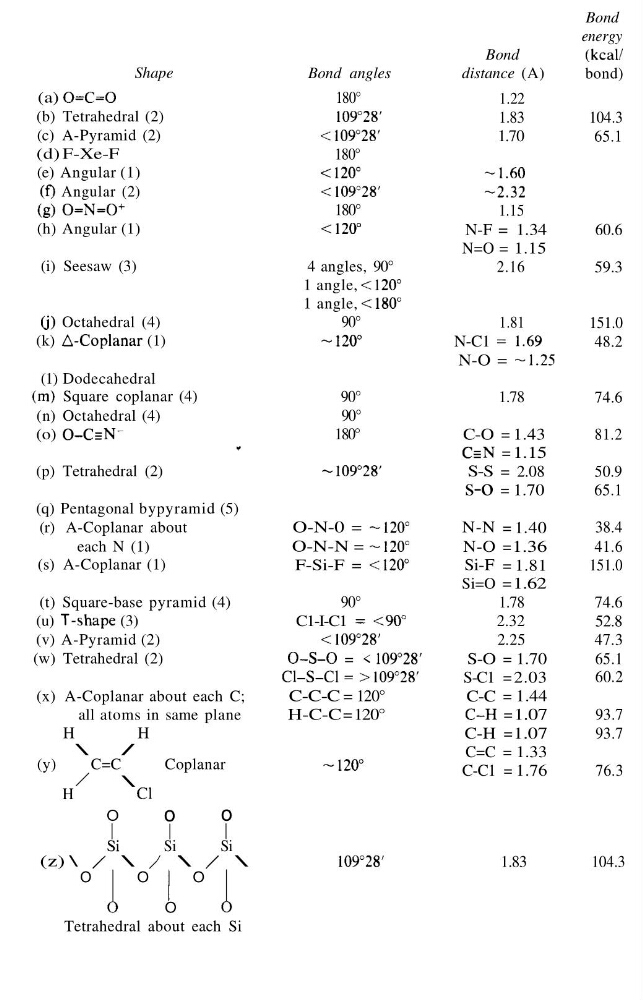
Shape
(a) O=OO
(b) Tetrahedral (2)
(c) A-Pyramid (2)
(d) F-Xe-F
(e) Angular (1)
(f) Angular (2)
( g ) Q=N=0
+
(h) Angular (1)
(i) Seesaw (3)
(j) Octahedral (4)
(k) A-Coplanar (1)
(1) Dodecahedral
(m) Square coplanar (4)
(n) Octahedral (4)
(o) O-CsN^
v
(p) Tetrahedral (2)
(q) Pentagonal bypyramid (5)
(r) A-Coplanar about
each N (1)
(s) A-Coplanar (1)
(t) Square-base pyramid (4)
(u) T-shape (3)
(v) A-Pyramid (2)
(w) Tetrahedral (2)
(x) A-Coplanar about each C;
all atoms in same plane
H
H
\
/
(y)
C=C
Coplanar
/
\
H
Cl
O
(z) \
O
\
O
o
Si
/
v
O
\
o
Si
O
\
Bond angles
180°
109°28'
<109°28'
180°
<120°
<109°28'
180°
<120°
4 angles, 90°
1 angle, <120°
1 angle, <180°
90°
-120°
Bond
distance (A)
1.22
1.83
1.70
-1.60
-2.32
1.15
N-F = 1.34
N=O = 1.15
2.16
1.81
N-C1 =1.69
N-O = -1.25
Bond
energy
(kcal/
bond)
104.3
65.1
60.6
59.3
151.0
48.2
90°
90°
1.78
109°28'
1.83
74.6
180°
- 109°28'
O-N-0 = -120°
O-N-N = -120°
F-Si-F = <120°
90°
C1-I-C1 = <90°
<109°28'
O-S-O = < 109°28'
C1-S-C1= >109°28'
C-C-C = 120°
H-C-C = 120°
-120°
C-O
C=N
S-S
s-o
N-N
N-O
Si-F
Si=O
S-O
S-C1
C-C
C-H
C-H
C=C
C-C1
= 1.43
= 1.15
= 2.08
= 1.70
= 1.40
= 1.36
= 1.81
= 1.62
1.78
2.32
2.25
= 1.70
= 2.03
= 1.44
= 1.07
= 1.07
= 1.33
= 1.76
81.2
50.9
65.1
38.4
41.6
151.0
74.6
52.8
47.3
65.1
60.2
93.7
93.7
76.3
104.3
Tetrahedral about each Si